Categorías
1er Premio Concurso 2022 Nº 6

Síndrome de Cushing secundario a cáncer microcítico de pulmón metastásico

[et_pb_section fb_built=»1″ _builder_version=»3.22″ custom_padding=»0px|0px|37.9167px|0px» global_colors_info=»{}»][et_pb_row _builder_version=»3.25″ background_size=»initial» background_position=»top_left» background_repeat=»repeat» custom_padding=»0px|0px|18.95px|0px» global_colors_info=»{}»][et_pb_column type=»4_4″ _builder_version=»3.0.47″ custom_padding=»|||» global_colors_info=»{}» custom_padding__hover=»|||»][et_pb_text admin_label=»Autores» _builder_version=»4.14.4″ global_colors_info=»{}»]

Lucas Sanz Monge, Andrea Sánchez Lorente, María Fernanda León Carrasco, María Angélica Barrios Villalba, Patricia Platero Mihi

[/et_pb_text][et_pb_toggle title=»Autores» closed_toggle_background_color=»#ffffff» icon_color=»#0c71c3″ open_icon_color=»#0c71c3″ _builder_version=»4.14.4″ title_text_color=»#0c71c3″ title_font=»||on||||||» title_text_align=»left» custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ title_text_shadow_horizontal_length_tablet=»0px» title_text_shadow_vertical_length_tablet=»0px» title_text_shadow_blur_strength_tablet=»1px» closed_title_text_shadow_horizontal_length_tablet=»0px» closed_title_text_shadow_vertical_length_tablet=»0px» closed_title_text_shadow_blur_strength_tablet=»1px» body_text_shadow_horizontal_length_tablet=»0px» body_text_shadow_vertical_length_tablet=»0px» body_text_shadow_blur_strength_tablet=»1px» body_link_text_shadow_horizontal_length_tablet=»0px» body_link_text_shadow_vertical_length_tablet=»0px» body_link_text_shadow_blur_strength_tablet=»1px» body_ul_text_shadow_horizontal_length_tablet=»0px» body_ul_text_shadow_vertical_length_tablet=»0px» body_ul_text_shadow_blur_strength_tablet=»1px» body_ol_text_shadow_horizontal_length_tablet=»0px» body_ol_text_shadow_vertical_length_tablet=»0px» body_ol_text_shadow_blur_strength_tablet=»1px» body_quote_text_shadow_horizontal_length_tablet=»0px» body_quote_text_shadow_vertical_length_tablet=»0px» body_quote_text_shadow_blur_strength_tablet=»1px» border_style_all=»none» border_color_bottom=»#0c71c3″ border_style_bottom=»solid» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» text_shadow_horizontal_length_tablet=»0px» text_shadow_vertical_length_tablet=»0px» text_shadow_blur_strength_tablet=»1px» global_colors_info=»{}»]

Lucas Sanz Monge

Rol: Autor principal
Afiliación: MIR. Servicio de Oncología Médica. Consorcio Hospital General Universitario de Valencia.
Correo electrónico: lucas_samon@hotmail.com

Andrea Sánchez Lorente

Rol: Colaboradora
Afiliación: MIR. Servicio de Endocrinología y Nutrición. Consorcio Hospital General Universitario de Valencia.

María Fernanda León Carrasco

Rol: Colaboradora
Afiliación: MIR. Servicio de Neumología. Consorcio Hospital General Universitario de Valencia.

María Angélica Barrios Villalba

Rol: Colaboradora
Afiliación: MIR. Servicio de Anatomía Patológica. Consorcio Hospital General Universitario de Valencia.

Patricia Platero Mihi

Rol: Revisora
Afiliación: Adjunto. Servicio de Medicina Interna. Consorcio Hospital General Universitario de Valencia.

[/et_pb_toggle][et_pb_text admin_label=»Presentación del Caso» _builder_version=»4.14.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» global_colors_info=»{}»]

Título original: Descompensación de insuficiencia cardiaca complicada con sobreinfección de foco respiratorio, o eso asemejaba.
1er Premio, X Concurso GIDO para Residentes: Casos Clínicos de Cáncer de Pulmón, Año 2022

INTRODUCCIÓN

Presentamos el caso de un varón de 68 años, ingresado en Medicina Interna con la sospecha diagnóstica de descompensación de insuficiencia cardiaca, sobreinfección respiratoria grave y alteración clínico-analítica con compromiso vital, que tras una tórpida travesía diagnóstica y terapéutica revela un síndrome de secreción inadecuada de ACTH no sospechado, secundario a un cáncer microcítico de pulmón metastásico. Una vez diagnosticado se amplía estudio con estabilización del paciente y se dirige plan terapéutico.

CASO CLÍNICO

[rml_read_more]

ANAMNESIS / ANTECEDENTES PERSONALES

Varón de 68 años y antecedentes de cardiopatía isquémica y factores de riesgo cardiovascular, consulta en urgencias por cuadro de disnea progresiva y edematización de miembros inferiores de 2 semanas de evolución, compatible con descompensación de insuficiencia cardiaca. Bajo este diagnóstico es valorado por cardiología quien realiza un ecocardiograma transtorácico sin signos ecográficos de disfunción sistólica ni congestión sistémica. Impresiona de deterioro del estado general por lo que se decide ingreso a cargo de Medicina Interna para estudio y estabilización del cuadro.

EXPLORACIÓN FÍSICA

El paciente presenta piel áspera y atrófica sin palidez cutánea. Equimosis manifiestas y generalizadas y telangiectasias (ver figura 1). Destaca hipotensión arterial moderada y presencia de ruidos respiratorios en campos derechos; así como de edematización tibiomaleolar con presencia de fóvea. Analíticamente existe leucocitosis con desviación izquierda y elevación de reactantes de fase aguda, alcalosis hipopotasémica con función renal conservada y normalidad de los valores indicativos de descompensación de insuficiencia cardiaca.

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2022/09/10-1-Figura1-red-scaled-1.jpg» alt=»10-1-Figura1-exploracion» title_text=»10-1-Figura1-red» show_in_lightbox=»on» align=»center» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» _builder_version=»4.14.4″ global_colors_info=»{}»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 1″ _builder_version=»4.14.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||» global_colors_info=»{}»]

Figura 1. Equimosis generalizadas a nivel troncular y telangiectasias. Debilidad generalizada.

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 2″ _builder_version=»4.14.4″ global_colors_info=»{}»]

Evolución

Al ingreso, se inicia tratamiento antibiótico dada la clínica respiratoria con alteración analítica compatible con mala evolución en las primeras horas con disminución del nivel de conciencia. Puesto que mantiene las cifras de hipotensión se escala antibioterapia a perfil de amplio espectro por la alta sospecha de proceso séptico, experimentando una mejoría del nivel de conciencia pero muy discreta a nivel sistémico. Una vez estabilizado se intenta ajuste diurético sin consecución de resultados por lo que es valorado por Endocrinología de nuestro hospital ampliando estudio hormonal con la sospecha de síndrome Cushingoide, evidenciando cifras de cortisol basal y ACTH muy superiores al límite de lo normal (ver complementarias). Bajo el contexto de secreción ectópica hormonal se solicita estudio con TC (ver figura 2) donde se advierte neoplasia pulmonar voluminosa izquierda central con afectación metastásica generalizada.

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2022/09/10-1-Figura2-TC.jpg» alt=»10-1-Figura2-TC» title_text=»10-1-Figura2-TC» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 2″ _builder_version=»4.14.4″ global_colors_info=»{}»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 2″ _builder_version=»4.14.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||» global_colors_info=»{}»]

Figura 2. TC pulmonar axial. Masa hiliar y paramediastínica izquierda con compromiso de parénquima pulmonar.

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 3″ _builder_version=»4.14.4″ global_colors_info=»{}»]

Tras contactar con Oncología se solicita fibrobroncoscopia para consecución de biopsias, con diagnóstico definitivo de Carcinoma microcítico de pulmón (ver figura 3). Se planifica para inicio de tratamiento con quimioterapia iniciando su administración durante el ingreso (esquema cisplatino etopósido 1 ciclo) sin embargo la evolución del paciente es muy desfavorable. Con deterioro rápido a expensas de hipotensión mantenida y descontrolada a pesar de tratamiento médico, con síntomas mal controlados y acaba siendo exitus.

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2022/09/10-1-Figura3-AP.jpg» alt=»10-1-Figura3-AP» title_text=»10-1-Figura3-AP» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 3″ _builder_version=»4.14.4″ global_colors_info=»{}»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 3″ _builder_version=»4.14.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||» global_colors_info=»{}»]

Figura 3. A) Carcinoma neuroendocrino de célula pequeña. Alto grado, pleomorfismo y mitosis atípicas B) Actividad proliferativa ki67 80%

[/et_pb_text][et_pb_text admin_label=»Discusión» _builder_version=»4.14.4″ global_colors_info=»{}»]

Bioquímica hormonal

Cortisol orina 24h (12508ug/24h). Cortisol basal sanguíneo 61.2ug/dL, ACTH 158.2pg/mL, Renina 0.043ng/dL, Aldosterona sérica 4.14ng/dL, Prolactina 4.8ng/mL.


DISCUSIÓN

El síndrome de Cushing ectópico tal vez sea la manifestación paraneoplásica del cáncer de pulmón mejor estudiada. Este cuadro supone un 10-20% de los casos de síndrome de liberación ectópica de ACTH, siendo más frecuentes en los carcinomas pulmonares de célula pequeña (3,3-50%) como en este caso, carcinoides bronquiales (5-40%), carcinomas pancreáticos (7,5-50%) y carcinoides tímicos (5-42%) [1]

La ACTH se produce en la hipófisis anterior a partir del polipéptido pro-opiomelanocortina (POMC) y controla la liberación de cortisol en la corteza suprarrenal. En el síndrome de secreción ectópica de ACTH, rara vez se observa un síndrome de Cushing completo, por ello, aunque se trata de un síndrome paraneoplásico altamente descrito y conocido su diagnóstico suele ser todo un reto clínico [2]. A la presencia del tumor maligno se asocia sintomatología de diabetes, debilidad muscular e hipotensión arterial. Alteraciones iónicas principalmente alcalosis hipopotasémica, que pueden orientar el cuadro y edemas blandos; con menos frecuencia se asocian hirsutismo, equimosis, acné, atrofia de piel o inestabilidad emocional [3]

Como bien hemos descrito, la existencia de hipopotasemia con alcalosis metabólica proporcional es la norma en este síndrome de Cushing, a diferencia de los de otras etiologías. En nuestro paciente estos hechos han sido atribuidos al aumento de los corticoides adrenales por la acción específica sobre el túbulo renal o pérdida de potasio celular, con una secreción de aldosterona normal [4].

La ausencia de obesidad centrípeta, debida a la acción permisiva del hipercortisolismo para la lipólisis, favorece el efecto lipolítico de otras hormonas como la ACTH [5]. Este hecho está en relación con la rapidez evolutiva del cuadro, debido a una actividad desmesurada de la neoplasia (es característico el alto índice replicativo del carcinoma microcítico). La hiperpigmentación, observada en nuestro caso responde a una hipersecreción de MSH paralela a la de ACTH [6].

El diagnóstico en nuestro paciente de carcinoma de células en avena (oat cell) es muy característico dentro del síndrome al que nos referimos. Ciertas publicaciones de patología afirman que el oat cell y el carcinoide bronquial serían los dos únicos tumores de pulmón capaces de producir el síndrome de Cushing [7].

La evolución del síndrome es rápidamente progresiva y fatal, ya que suele ser una manifestación tardía del tumor originario y son datos muy significativos y acusados al desequilibro hidroelectrolítico y la descompensación diabética con resistencia al tratamiento insulínico [8].  

El tratamiento en esta fase avanzada del proceso se reduce a corregir los trastornos metabólicos y al control eficaz del carcinoma subyacente bien sea con quimioterapia como en este caso, o cirugía en caso de poder ser operable (como los tumores carcinoides) [9]. En el Cushing ectópico el hipercortisolismo se trata primariamente con inhibidores enzimáticos adrenales y antagonistas de los receptores de glucocorticoides. La mejoría sintomática puede conseguirse mediante el tratamiento con inhibidores enzimáticos de la esteroidogénesis como el ketoconazol, metirapona y aminoglutetemida, sólos o en combinación con quimioterapia [10].


[/et_pb_text][et_pb_text admin_label=»Conclusión» _builder_version=»4.14.4″ global_colors_info=»{}»]

CONCLUSIÓN

En el presente caso se remarcan situaciones clínicas complejas que pueden revertir una entidad conocida y ampliamente estudiada como los síndromes paraneoplásicos, especialmente el Síndrome de Cushing ectópico. Pese a tratarse de un síndrome clínico con características bien definidas y relativamente frecuente, en ocasiones puede suponer un reto diagnóstico dada la incidentalidad de los hallazgos. Ya que se trata de un cuadro de mal pronóstico, es esencial su diagnóstico de presunción para poder iniciar el tratamiento inmediato de la causa subyacente y sus complicaciones.


[/et_pb_text][et_pb_text admin_label=»Bibliografía» _builder_version=»4.14.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» global_colors_info=»{}»]

BIBLIOGRAFÍA

  1. Terzolo M, Reimondo G, Alì A, Bovio S, Daffara F, Paccotti P, Angeli A. Ectopic ACTH syndrome: molecular bases and clinical heterogeneity. Ann Oncol. 2001;12 Suppl 2:S83-7. doi: 10.1093/annonc/12.suppl_2.s83. PMID: 11762358.
  2. Jex RK, van Heerden JA, Carpenter PC, Grant CS. Ectopic ACTH syndrome. Diagnostic and therapeutic aspects. Am J Surg. 1985 Feb;149(2):276-82. doi: 10.1016/s0002-9610(85)80085-4. PMID: 2982290.
  3. W Salgado LR, Villares MC, Knoepfelmacher M ,Machado MC, Domenice S, Albegaria MA, et al. Ectopic ACTH syndrome: our experience with 25 cases. European Journal of   Endocrinology 2006;155,725-733.
  4. Takano K, Takayama K, Nakano H, Hagimoto N, Nakanishi Y, Hara N. [Small cell lung cancer associated with ectopic ACTH syndrome]. Nihon Kyobu Shikkan Gakkai Zasshi. 1996 Feb;34(2):220-5. Japanese. PMID: 8622281.
  5. Lin CJ, Perng WC, Chen CW, Lin CK, Su WL, Chian CF. Small cell lung cancer presenting as ectopic ACTH syndrome with hypothyroidism and hypogonadism. Onkologie. 2009 Jul;32(7):427-30. doi: 10.1159/000219433. Epub 2009 Jun 20. PMID: 19556823.
  6. Espinosa-de-Los-Monteros AL, Ramírez-Rentería C, Mercado M. Clinical Heterogeneity of Ectopic ACTH Syndrome: A Long-Term Follow-Up Study. Endocr Pract. 2020 Dec;26(12):1435-1441. doi: 10.4158/EP-2020-0368. PMID: 33471735.
  7. Delisle L, Boyer MJ, Warr D, Killinger D, Payne D, Yeoh JL, Feld R. Ectopic corticotropin syndrome and small-cell carcinoma of the lung. Clinical features, outcome, and complications. Arch Intern Med. 1993 Mar 22;153(6):746-52. PMID: 8383484.
  8. Shepherd FA, Laskey J, Evans WK, Goss PE, Johansen E, Khamsi F. Cushing’s syndrome associated with ectopic corticotropin production and small-cell lung cancer. J Clin Oncol. 1992 Jan;10(1):21-7. doi: 10.1200/JCO.1992.10.1.21. PMID: 1309381.
  9. Zachäus M. Paraneoplastisches ektopes ACTH-Syndrom als Folge eines kleinzelligen Lungenkarzinoms [Paraneoplastic ectopic ACTH syndrome due to small cell lung cancer]. Internist (Berl). 2008 Jul;49(7):891; author reply 891-2. German. doi: 10.1007/s00108-008-2172-2. PMID: 18481038.
  10. Aoki M, Fujisaka Y, Tokioka S, Hirai A, Henmi Y, Inoue Y, Narabayashi K, Yamano T, Tamura Y, Egashira Y, Higuchi K. Small-cell Lung Cancer in a Young Adult Nonsmoking Patient with Ectopic Adrenocorticotropin (ACTH) Production. Intern Med. 2016;55(10):1337-9. doi: 10.2169/internalmedicine.55.6139. Epub 2016 May 15. PMID: 27181543.

[/et_pb_text][/et_pb_column][/et_pb_row][/et_pb_section]
Categorías
2º Premio Concurso 2022 Nº 6

Mononeuritis múltiple paraneoplásica en paciente con cáncer de pulmón de célula pequeña

[et_pb_section fb_built=»1″ _builder_version=»3.22″ custom_padding=»0px|0px|37.9167px|0px» global_colors_info=»{}»][et_pb_row _builder_version=»3.25″ background_size=»initial» background_position=»top_left» background_repeat=»repeat» custom_padding=»0px|0px|18.95px|0px» global_colors_info=»{}»][et_pb_column type=»4_4″ _builder_version=»3.0.47″ custom_padding=»|||» global_colors_info=»{}» custom_padding__hover=»|||»][et_pb_text admin_label=»Autores» _builder_version=»4.14.4″ global_colors_info=»{}»]

Javier Garrido Gallego, Paula Espinosa Olarte, Lucas Sanz Monge, Martín Suárez Velo, María Fernanda León Carrasco

[/et_pb_text][et_pb_toggle title=»Autores» closed_toggle_background_color=»#ffffff» icon_color=»#0c71c3″ open_icon_color=»#0c71c3″ _builder_version=»4.14.4″ title_text_color=»#0c71c3″ title_font=»||on||||||» title_text_align=»left» custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ title_text_shadow_horizontal_length_tablet=»0px» title_text_shadow_vertical_length_tablet=»0px» title_text_shadow_blur_strength_tablet=»1px» closed_title_text_shadow_horizontal_length_tablet=»0px» closed_title_text_shadow_vertical_length_tablet=»0px» closed_title_text_shadow_blur_strength_tablet=»1px» body_text_shadow_horizontal_length_tablet=»0px» body_text_shadow_vertical_length_tablet=»0px» body_text_shadow_blur_strength_tablet=»1px» body_link_text_shadow_horizontal_length_tablet=»0px» body_link_text_shadow_vertical_length_tablet=»0px» body_link_text_shadow_blur_strength_tablet=»1px» body_ul_text_shadow_horizontal_length_tablet=»0px» body_ul_text_shadow_vertical_length_tablet=»0px» body_ul_text_shadow_blur_strength_tablet=»1px» body_ol_text_shadow_horizontal_length_tablet=»0px» body_ol_text_shadow_vertical_length_tablet=»0px» body_ol_text_shadow_blur_strength_tablet=»1px» body_quote_text_shadow_horizontal_length_tablet=»0px» body_quote_text_shadow_vertical_length_tablet=»0px» body_quote_text_shadow_blur_strength_tablet=»1px» border_style_all=»none» border_color_bottom=»#0c71c3″ border_style_bottom=»solid» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» text_shadow_horizontal_length_tablet=»0px» text_shadow_vertical_length_tablet=»0px» text_shadow_blur_strength_tablet=»1px» global_colors_info=»{}»]

Javier Garrido Gallego

Rol: Autor principal
Afiliación: MIR. Servicio de Oncología Médica. Consorcio Hospital General Universitario de Valencia.
Correo electrónico: javiergargal@gmail.com

Lucas Sanz Monge

Rol: Colaborador
Afiliación: MIR. Servicio de Oncología Médica. Consorcio Hospital General Universitario de Valencia.

Martín Suárez Velo

Rol: Colaborador
Afiliación: MIR. Servicio de Medicina de Familia y Comunitaria. Consorcio Hospital General Universitario de Valencia.

María Fernanda León Carrasco

Rol: Colaboradora
Afiliación: MIR. Servicio de Neumología. Consorcio Hospital General Universitario de Valencia.

Paula Espinosa Olarte

Rol: Revisora
Afiliación: Adjunto. Servicio de Oncología Médica. Consorcio Hospital General Universitario de Valencia.

[/et_pb_toggle][et_pb_text admin_label=»Presentación del Caso» _builder_version=»4.14.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» global_colors_info=»{}»]

Título original: Neuropatía múltiple como síndrome paraneoplásico neurológico en el cáncer de pulmón de célula pequeña. La importancia de saber diagnosticar, interpretar y tratar.
2º Premio, X Concurso GIDO para Residentes: Casos Clínicos de Cáncer de Pulmón, Año 2022

INTRODUCCIÓN

Los síndromes paraneoplásicos neurológicos son un grupo heterógeno de enfermedades producidas remotamente por una neoplasia, apareciendo en un 1-9% de los casos . Presentamos el caso de una mujer de 65 años que, en contexto de parestesias y debilidad en extremidades, se diagnostica de un carcinoma de pulmón de célula pequeña , siendo filiada la afectación neuropática como mononeuritis múltiple paraneoplásica. Destacamos este caso por la importancia del diagnóstico precoz, a veces postergado por la baja sospecha diagnóstica; del tratamiento sintomático y etiológico, así como la necesidad de una correcta interpretación de las pruebas diagnósticas, muchas veces confuso para el clínico.

CASO CLÍNICO

[rml_read_more]

ANAMNESIS / ANTECEDENTES PERSONALES

Mujer de 65 años, con antecedentes de EPOC e hipertensión arterial, que consulta por déficit progresivo sensitivomotor de todas las extremidades, de cuatro meses de evolución, hasta requerir ayuda para las actividades básicas y encamamiento prácticamente total, ECOG 4. Se realiza radiografía de tórax en la que se ve una masa parahiliar izquierda por lo que ingresa para estudio.

EXPLORACIÓN FÍSICA

A su llegada la paciente estaba hemodinámicamente estable y afebril. Conservaba las funciones cognitivas superiores, estando consciente y orientación en las tres esferas. La auscultación cardiopulmonar y abdominal eran normales. En la exploración neurológica destacaba a nivel motor debilidad en las cuatro extremidades, más destacado a nivel distal, con severa afectación de la pinza índice-pulgar bilateral. Añadía amiotrofias marcadas en musculaturas interósea de ambas manos, especialmente en 1º interóseo, y en ambas eminencias tenares e hipotenares. Desde un punto de vista sensitivo presentaba hipoestesia severa en miembros superiores hasta codo y en miembros inferiores hasta rodillas. Añadía hipopalestesia marcada en todas las extremidades. Dismetría dedo-nariz de predominio izquierdo y talón rodilla derecha, que empeoraba con ojos cerrados. Deambulación imposibilitada.

PRUEBAS COMPLEMENTARIAS

Se completó estudio de extensión con TC toraco-abdómino-pélvico y cerebral, donde se vio en hilio pulmonar izquierdo una masa con invasión de la arteria pulmonar y bronquio principal del mismo lado. En el hilio ipsilateral se apreciaban adenopatías indistinguibles de la masa, nódulo pulmonar superior izquierdo y  derrame pleural.

Analíticamente destacaba hiponatremia de 130 mEq/litro, que en pruebas posteriores se confirmó como secundaria a un SIADH paraneoplasico.

Se completó el estudio con anticuerpos onconeuronales, autoanticuerpos y anticuerpos antinucleares, con resultado ANA IFI positivo 1/160, y presencia de anticuerpos anti-Hu +++.

En el electromiograma se observaron hallazgos compatibles con mononeuritis múltiple, que dada la extensión de las afectaciones podía considerarse ya casi como polineuropatía.

Para completar estudio histológico se realizó ecofibrobroncoscopia, con imposibilidad para la obtención de muestra por interposición de vaso sanguíneo, por lo que se realizó una biopsia abierta en quirófano.

Se realizó TC de reevaluación a los tres meses que confirmó respuesta de enfermedad.

ANATOMÍA PATOLÓGICA

La anatomía patológica fue compatible con metástasis por carcinoma microcítico de pulmón (CPCP), con positividad CK AE1/AE3, para CD56, Cromogranina y sinaptofisina) con índice proliferativo Ki-67 del 50%

JUICIO DIAGNÓSTICO

Carcinoma micrócítico de pulmón qT4N1Mx, estadio IIIA vs IVA (dudoda M1 por densidades pulmonares y derrame pleural ipsilateral).

TRATAMIENTO Y EVOLUCIÓN

Ante clínica sensitivomotora con sospecha de síndrome paraneoplásico neurológico (SPN) se realizó estudio de extensión con TC, observando sospecha de neoplasia a nivel pulmonar (figura 1), y se contactó con neurología para valoración conjunta. Tras realización de electromiografía y confirmación de polineuropatía con severa disminución de todos los potenciales sensitivos y severa o moderada disminución de todas las amplitudes de los potenciales motores, se inició tratamiento sintomático con gammaglobulina intravenosa (2gr/kg a pasar en 5 días), presentando la paciente escasa mejoría.


[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2022/09/10-2-Figura1-TCinicialestadiaje.png» alt=»10-2-Figura1-TCinicialestadiaje» title_text=»10-2-Figura1-TCinicialestadiaje» show_in_lightbox=»on» align=»center» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» _builder_version=»4.14.4″ global_colors_info=»{}»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 1″ _builder_version=»4.14.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||» global_colors_info=»{}»]

Figura 1. TC inicial de estudio (mayo 2021). Hilio pulmonar izquierdo de masa con invasión de la arteria pulmonar y bronquio principal (sin amputarlo) del mismo lado.En el hilio ipsilateral se apreciaban adenopatías indistinguibles de la masa nódulo pulmonar superior izquierdo, asociando derrame pleural.

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 2″ _builder_version=»4.14.4″ global_colors_info=»{}»]

Ante evolución tórpida, y tras confirmación histológica de CPCP (junio de 2021) por biopsia en quirófano por imposibilidad de acceso por fibrobroncoscopia (interposición de vaso), se decidió inicio de tratamiento etiológico con esquema carboplatino-etoposido, recibiendo dos ciclos durante ingreso, sin toxicidades destacadas. También  paralelamente durante ingreso se diagnosticó de hiponatremia secundaria a SIADH paraneoplásico, iniciándose tratamiento con tolvaptan y seguimiento posterior por endocrinología.

La paciente tras la quimioterapia presentó mejoría significativa con recuperación de la sensibilidad y mayor movilidad, con posibilidad para la deambulación, por lo que se decidió alta tras ingreso prolongado (más de dos meses). Continuó tratamiento en consultas externas recibiendo un total de cuatro ciclos (último ciclo en agosto de 2021), presentando respuesta parcial de enfermedad (figura 2) y gran mejoría clínica secundaria. Finalmente la paciente presenta nuevo empeoramiento clínico con reapación de cuadro senstivomotor, falleciendo en octubre 2021.

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2022/09/10-2-Figura2-TC-reevaluación.png» alt=»10-2-Figura2-TC-reevaluación» title_text=»10-2-Figura2-TC-reevaluación» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 2″ _builder_version=»4.14.4″ global_colors_info=»{}»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 2″ _builder_version=»4.14.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||» global_colors_info=»{}»]

Figura 2. TC de reevaluación (agosto de 2021). Reducción significativa de engrosamiento hiliar y adenopatías adyacentes. Respuesta parcial.

[/et_pb_text][et_pb_text admin_label=»Discusión» _builder_version=»4.14.4″ global_colors_info=»{}»]

DISCUSIÓN

Los síndromes paraneoplásicos (SP) son un conjunto de entidades producidas de forma remota e indirecta por un tumor, y no relacionados con infecciones, trastornos metabólicos, nutricionales, ni secundariamente a los tratamientos oncológicos. Pueden estar ocasionados por: a) la producción tumoral de sustancias que generan síntomas a distancia, b) la depleción de sustancias normales que ocasionan manifestaciones paraneoplásicas, o c) la respuesta del huésped hacia el tumor, generando reacciones cruzadas de autoinmunidad por similitud antigénica. Es conocido el papel fundamental que juega la inmunidad en el desarrollo de los SP (1).

Estos síndromes pueden afectar a diversos órganos, siendo más frecuentes las alteraciones endocrinas, neurológicas, dermatológicas, reumatológicas y hematológicas, y en menor medida las neurológicas. Entre los tumores más frecuentes causantes de las alteraciones neurológicas destacan el pulmonar (con 16%, especialmente el CPCP), mama (4%), ginecológico (especialmente teratoma ovárico) y neoplasias hematológicas (6,6%). (2)

Los síndromes paraneoplásicos neurológicos (SPN) pueden afectar al sistema nervioso central (SNC) y periférico, local o difusamente. Si bien es cierto que no se sabe con certeza el mecanismo etiopatológico subyacente, en general parecen producidos por mecanismos inmunológicos en los que juegan un papel fundamental los anticuerpos y las células T. La respuesta autoinmune se dirige fundamentalmente contra antígenos expresados en el tumor, pero compartidos también por el sistema nervioso (3).

Entre los principales SPN destacan las encefalopatías (encefalomielitis, encefalitis límbica, degeneración cerebelosa subaguda, opsoclonus-mioclonus), polineuropatías (axonal, desmielizante, etc), mielopatías, patologías de la unión neuromuscular (Lambert-Eaton, Miastenia Gravis, dermatomiositis) y las neuropatías (sensitiva y disautonómica). Entre ellos destancan los llamados ”síndromes clásicos”, entendiendo estos como síndromes neurológicos asociado al cáncer (encefalomielitis, encefalitis límbica, degeneración cerebelosa subaguda, opsoclono–mioclono, neuropatía subaguda periférica, Lambert-Eaton, dermatomiositis y las neuropatías sensitivas y autonómicas) (4). Los más frecuentes son la degeneración cerebelosa, la encefalitis límbica, Lambert-Eaton, dermatomiositis y la neuritis sensitiva (3).

Para un correcto diagnóstico se requiere fundamentalmente de una sospecha clínica, definida generalmente como un cuadro clínico agudo-subagudo, usualmente grave; de la presencia de anticuerpos (recordemos patogenia autoinmune), y de su relación con una neoplasia subyacente. Para apoyar la sospecha clínica se pueden realizar otras pruebas complementarias, como estudios neurofisiológicos, resonancia magnética y punción lumbar (4).

Es fundamental saber entender y diferenciar los anticuerpos generados en los SPN en dos categorías dependiendo de la localización de los antígenos:

1) Anticuerpos dirigidos específicamente contra proteínas intracelulares neurales (anticuerpos onconeuronales, bien caracterizados). Su detección se relaciona con la presencia de una neoplasia (muy específicos). Un mismo anticuerpo puede encontrarse en varios síndromes paraneoplásicos, y para un mismo síndrome podemos encontrar diferentes anticuerpos. Se incluyen anti Hu (sobre todo causante de encefalomielitis y neuritis sensitiva en cáncer de pulmón), Yo (degeneración cerebelosa subaguda, sobre todo en mama y ovario), Ri (opsoclono-mioclono, también en CPCP), CV2/CRMPS (encefalitis, sobe todo en CPCP), Ma2 (encefalitis límbica y del tronco, sobre todo a nivel testicular), antifisina (síndrome de persona rígida (mama y CPCP) y Tr (degenración cerebelosa, sobre todo en linfoma de Hodgkin). (2,4)

2) Anticuerpos dirigidos contra la superficie neuronal y de las proteíneas sinápticas (anticuerpos parcialmente caracterizados). Asociados o no a patología neoplásica Destacan Anti-NMDAR, Lgi1, CASPR2, AMPAR, GABA(b), mGluR1, GlyR Anticanales del calcio P/Q, receptor de acetilcolina y receptor de acetilcolina gangliónico. (2,4).

Su detección en suero es suficiente en caso de hallar anticuerpos onconeuronales, sin necesidad de recurrir a pruebas como la punción lumbar para la detección en líquido cefalorraquídeo (LCR). Esta detección en LCR quedaría reservada en aquellos casos en los que haya una alta sospecha diagnóstica y se sospechara presencia de anticuerpos contra la superficie neuronal, que sí se ha visto como en un porcentaje de casos pueden aparecer solamente en LCR (5).

Para guiar al clínico a la hora de diagnosticar un síndrome paraneoplásico ha postulado un panel internacional de neurológos unos criterios diagnósticos (según la clínica, según los anticuerpos detectados y según la relación causal con el tumor), que pueden caracterizar al síndrome paraneoplásico como definido o como posible (6). Para definir un síndrome paraneoplásico como definido se necesita un (2-4, 6):

1) Síndrome clásico junto a una neoplasia subyacente.

2) Síndrome clásico junto con anticuerpos bien caracterizados.

3) Síndrome no clásico pero presencia de anticuerpos bien caracterizados.

4) Síndrome no clásico junto con presencia de cáncer y mejoría tras tratamiento.

En nuestro caso observamos que la paciente presentaba clínica neurológica subaguda, grave, de tres meses de evolución (inicio en marzo de 2021), englobada dentro de un síndrome clásico (neuritis sensitiva, con hipoestesia, palestesia, dolor, junto con alteración motora), que se confirmó en el ingreso con un electromiograma. En el estudio durante el ingreso se vio la presencia de una neoplasia (junio de 2021, con histología de CPCP), lo cual ya de por sí representa un criterio definitorio unido al síndrome clásico. Además, en los análisis bioquímicos realizados (mayo de 2021) se detectaron anticuerpos onconeuronales positivos anti-Hu (bien caracterizados y específicos), relacionados con neuronopatía sensitiva, que junto con la presencia de un síndrome clásico también constituye un criterio definitorio.

Tras el diagnóstico se necesitaba iniciar tratamiento, y aquí conviene destacar que el tratamiento etiológico siempre será el pilar fundamental, pero que dado el importante componente inmunológico presente, también las terapias inmunosupresoras tendrán su papel. Tenemos tratamientos de primera línea (corticoides, gammaglobulina 0.4 g/kg diaria durante cinco días) o de segunda línea ( ciclofosfamia,  rituximab, e incluso plasmaféresis). (2-,4, 6). Se ha caracterizado que dependiendo del tipo SPN responderán de diferente forma. Por un lado, si el síndrome paraneoplásico se acompaña de anticuerpos onconeuronales parece que la patogenia depende más de la respuesta T citotóxica, y por ello los tratamientos con gammaglobulinas o que traten de eliminar los anticuerpos, resultan poco o nada efectivos. Por otro lado, si se acompaña de anticuerpos contra la superficie celular, la patogenia dependerá más de anticuerpos, y las terapias inmunosupresoras serán más efectivas (7).

Concretamente la neuritis sensitiva múltiple se considera una entidad con escasa respuesta al tratamiento (4), y así se vio en nuestro caso, donde la paciente presentó muy escasa mejoría a pesar de la inmunoglobulina.

Una vez se tuvo el diagnóstico histológico, posterior a la identificación del SPN, se inició tratamiento con esquema carboplatino-etoposido (inició tratamiento en junio de 2021, tras informar a paciente y familiar de los elevados riesgos dada situación clínica). En el seguimiento posterior, donde llego a recibir cuatro ciclos (último en agosto de 21), se objetivó mejoría sensitivo-motora (al ingreso Barthel de 35 y en reevaluación posterior Barthel 70), teniendo como mejor respuesta oncológica respuesta parcial, lo cual también es un criterio diagnostico definido de SPN.

En el seguimiento posterior la paciente presentó nuevo empeoramiento clínico sensitivo-motor, confirmándose en TC progresión de enfermedad, optandose por cuidados paliativos hasta su deceso (octubre de 2021).

[/et_pb_text][et_pb_text admin_label=»Conclusión» _builder_version=»4.14.4″ global_colors_info=»{}»]

CONCLUSIÓN

Es fundamental ante toda clínica neurológica subaguda y grave, y tras realizar una anamnesis detallada, tener una sospecha clínica alta de un síndrome paraneoplásico, que muchas veces antecede al diagnóstico de la neoplasia y subyace a ella, para realizar así un diagnóstico precoz del tumor. Existen unos criterios diagnósticos para caracterizar un cuadro neurológico como síndrome paraneoplásico definido, y se fundamentan en: la presencia de anticuerpos (especialmente los llamados onconeuronales), que hay que saber interpretar correctamente; la identificación de los llamados “síndromes clásicos neurológicos”, y la relación de ambos aspectos con la neoplasia. El tratamiento consiste en terapias inmunosupresoras, más efectivas dependiendo del tipo concreto de SPN, y la presencia de anticuerpos intra o extracelulares, así como el tratamiento etiológico del cáncer.


[/et_pb_text][et_pb_text admin_label=»Bibliografía» _builder_version=»4.14.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» global_colors_info=»{}»]

BIBLIOGRAFÍA

  1. Pelosof, Lorraine C.; Gerber, David E. Paraneoplastic Syndromes: An Approach to Diagnosis and Treatment. Mayo Clinic Proceedings, 2010. 85(9), 838–854.
  2. Rees JH. Paraneoplastic syndromes: when to suspect, how to confirm, and how to manageJournal of Neurology, Neurosurgery & Psychiatry 2004;75:43-50.
  3. Graus F, Dalmau J. Paraneoplastic neurological syndromes. Curr Opin Neurol 2012;25:795-80
  4. Rodriguez N, de las Peñas R, Jimenez B. Síndromes paraneoplasicos. 1est ed. Madrid: GETHI. 2014 [cited 21 Apri 29]: https://www.gethi.org/modulgex/workspace/publico/modulos/web/docs/apartados/72/051118_020007_5796631613.pdf
  5. McKeon A, Pittock SJ, Lennon VA. CSF complements serum for evaluating paraneoplastic antibodies and NMO-IgG. Neurology 2011; 76:1108.
  6. Graus F, Delattre JY, Antoine JC, et al. Recommended diagnostic criteria for paraneoplastic neurological syndromes. J Neurol Neurosurg Psychiatry 2004; 75:1135.
  7. Devine MF, Kothapalli N, Elkhooly M, Dubey D. Paraneoplastic neurological syndromes: clinical presentations and management. Ther Adv Neurol Disord. 2021 Feb 1;14.

[/et_pb_text][/et_pb_column][/et_pb_row][/et_pb_section]
Categorías
3er Premio Concurso 2020 Nº 4

Dermatomiositis como síndrome paraneoplásico infrecuente. Cuando el sistema inmune se convierte en tu enemigo

[et_pb_section fb_built=»1″ _builder_version=»3.22″ custom_padding=»0px|0px|37.9167px|0px»][et_pb_row _builder_version=»3.25″ background_size=»initial» background_position=»top_left» background_repeat=»repeat» custom_padding=»0px|0px|18.95px|0px»][et_pb_column type=»4_4″ _builder_version=»3.0.47″ custom_padding=»|||» custom_padding__hover=»|||»][et_pb_text admin_label=»Autores» _builder_version=»4.5.1″]

Milagros Franco La Rosa, Silvia West Portillo, Álvaro García Campos, Clara García González, Marina Meri Abad, Francisco de Asís Aparisi Aparisi

[/et_pb_text][et_pb_toggle title=»Autores» closed_toggle_background_color=»#ffffff» icon_color=»#0c71c3″ _builder_version=»4.5.1″ title_text_color=»#0c71c3″ title_font=»||on||||||» title_text_align=»left» custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ title_text_shadow_horizontal_length_tablet=»0px» title_text_shadow_vertical_length_tablet=»0px» title_text_shadow_blur_strength_tablet=»1px» closed_title_text_shadow_horizontal_length_tablet=»0px» closed_title_text_shadow_vertical_length_tablet=»0px» closed_title_text_shadow_blur_strength_tablet=»1px» body_text_shadow_horizontal_length_tablet=»0px» body_text_shadow_vertical_length_tablet=»0px» body_text_shadow_blur_strength_tablet=»1px» body_link_text_shadow_horizontal_length_tablet=»0px» body_link_text_shadow_vertical_length_tablet=»0px» body_link_text_shadow_blur_strength_tablet=»1px» body_ul_text_shadow_horizontal_length_tablet=»0px» body_ul_text_shadow_vertical_length_tablet=»0px» body_ul_text_shadow_blur_strength_tablet=»1px» body_ol_text_shadow_horizontal_length_tablet=»0px» body_ol_text_shadow_vertical_length_tablet=»0px» body_ol_text_shadow_blur_strength_tablet=»1px» body_quote_text_shadow_horizontal_length_tablet=»0px» body_quote_text_shadow_vertical_length_tablet=»0px» body_quote_text_shadow_blur_strength_tablet=»1px» border_style_all=»none» border_color_bottom=»#0c71c3″ border_style_bottom=»solid» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» text_shadow_horizontal_length_tablet=»0px» text_shadow_vertical_length_tablet=»0px» text_shadow_blur_strength_tablet=»1px»]

Milagros Franco La Rosa

Rol: Autor principal
Afiliación: MIR. Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.
Correo electrónico: _____@________.____

Silvia West Portillo

Rol: Colaborador
Afiliación: MIR. Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.

Álvaro García Campos

Rol: Colaborador
Afiliación: MIR. Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.

Clara García González

Rol: Colaborador
Afiliación: MIR. Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.

Marina Meri Abad

Rol: Colaborador
Afiliación: MIR. Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.

Francisco de Asís Aparisi Aparisi

Rol: Revisor
Afiliación: CARGO. Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.

[/et_pb_toggle][et_pb_text admin_label=»Presentación del Caso» _builder_version=»4.5.1″ hover_enabled=»0″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

3er Premio, VII Concurso GIDO para Residentes: Casos Clínicos de Cáncer de Pulmón 2020

INTRODUCCIÓN

Presentamos el caso de un paciente de 62 años exfumador, diagnosticado de dermatomiositis como debut de una neoplasia de pulmón localmente avanzada.

El objetivo de este caso clínico es reportar un síndrome paraneoplásico infrecuente, la evolución de la enfermedad y las complicaciones concurrentes asociadas, así como su manejo.

CASO CLÍNICO

[rml_read_more]

Anamnesis / Antecedentes personales

Paciente de 62 años con antecedente de diabetes mellitus en tratamiento con Metformina/Vidagliptina 850/50mg, exfumador de 75 paquetes/ año, sin antecedentes familiares de interés. Inicia en septiembre 2019 con mialgias generalizadas y debilidad de cintura escapular y pélvica con fatigabilidad. No clínica infecciosa por aparatos ni fiebre. En analítica destaca aumento de creatininfosfoquinasa 1090 UI/L. Asocia disfagia progresiva a sólidos y líquidos sin atragantamientos, aparición de eritema rosado-violáceo a nivel periocular y párpados que desaparece espontáneamente.

El 08/10/19 Ingresa en Medicina Interna del Hospital para estudio de miositis aguda.

Exploración Física

  • Constantes: FC= 100 lat/min, PA= 160/100 mmHg, SatO2= 97 % AA, Tª= 35.3 ºC
  • Buen estado general, eupneico en reposo, normocoloreado y normohidratado.
  • Auscultación Cardiopulmonar: tonos regulares sin soplos. MVC sin ruidos sobreañadidos
  • Exploración Neurológica: Consciente y orientado, romberg negativo, pupilas normorreactivas e isocóricas, pares craneales sin afectación, no pérdida de fuerza ni alteración de la sensibilidad.
  • Eritema maculopapular en articulaciones metacarpofalángicas de ambas manos (Pápulas de Groton).

Pruebas complementarias

  • Analítica general: Hemoglobina 15,8 gr/dl Plaquetas 208 000/L Leucocitos 10160/L Ca 9,4 mg/dl Sodio 139 mEq/L Potasio 3,5 mEq/L.
  • Función hepática y renal normal. Deshidrogenasa Láctica 383 UI/L Creatininfosfoquinasa 1731 UI/L
    Perfil de autoinmunidad: ANA Positivo 1/160, ENA Western blot positivo +++, ANCAS: Negativos
  • Electromiografía: patrón miopático compatible con miopatía proximal subaguda de grado moderado. No signos de neuropatía.
  • Resonancia Magnética STIR de cuerpo entero: Patrón inflamatorio muscular difuso de predominio en cintura escapular bilateral.
  • Tomografía Toraco-abdomino-pélvico: Lesión pseudonodular en lóbulo superior izquierdo (LSI) 16x9mm, con espiculación periférica.
  • Adenopatía en ventana aorto-pulmonar de 40x20mm. (Figua 1A).


[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2020/07/CGR7-3-Figura1A.jpg» alt=»Figura1A» title_text=»CGR7-3-Figura1A» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» _builder_version=»4.5.1″][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 1″ _builder_version=»4.5.1″ custom_margin=»0px|||» custom_padding=»0px|||»]

Figura 1A. Tomografía: Mazacote adenopático en ventana aortopulmonar de 20x40mm. Lesión pseudonodular en LSI espiculado de 16x9mm.

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 2″ _builder_version=»4.5.1″]

  • PET-TC: lesión pseudonodular hipermetabólica en LSI (SUVmax: 3) afectación adenopática hilio-mediastínica ipsilateral (SUVmax: 8.2). (Figura 1B).

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2020/07/CGR7-3-Figura1B.jpg» alt=»Figura1B» title_text=»CGR7-3-Figura1B» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 2″ _builder_version=»4.5.1″][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 2″ _builder_version=»4.5.1″ custom_margin=»0px|||» custom_padding=»0px|||»]

Figura 1B. PET-TC: lesión pseudonodular SUVmax= 3.0, adenopática hilio-mediastínica SUVmax= 8.2

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 3″ _builder_version=»4.5.1″]

Anatomía Patológica

Se describe más adelante

Juicio Diagnóstico

Dermatomiositis paraneoplásica. Sospecha de Neoplasia de Pulmón Estadio IIIA (cT1bN2M0)

Tratamiento

Se inicia tratamiento con bolos de Metilprednisolona 1 gr/kg durante 3 días consecutivos.

Ante la pobre respuesta a corticoides se inician inmunoglobulinas IV a 0,4 g/Kg.

Evolución

Durante su estancia hospitalaria presenta zona de celulitis en glúteo derecho, asociado a fiebre de 38°C por lo que inicia Ceftriaxona 2gr/24h + Clindamicina 600mg c/8h. Evoluciona de forma desfavorable con abscesificación requiriendo desbridamiento quirúrgico, tras completar 2 semanas de antibioticoterapia se suspende en ausencia de signos de infección.

Bajo la sospecha de neoplasia de pulmón E-IIIA (cT1bN2M0) y dermatomiositis paraneoplásica el 28/10/19 es remitido a nuestro centro para completar estudio.

A su llegada es valorado por Reumatología quién ajusta tratamiento manteniendo prednisona 1 mg/Kg/día y añade metotrexato 20 mg/semana. Mantiene debilidad de cintura escapular y pélvica con dificultad para la bipedestación, iniciando terapia física con deambulación asistida. Presenta imposibilidad para la deglución por lo que se coloca sonda nasogástrica para nutrición enteral y se realizan pruebas de función respiratoria: FEV1 80.5 % sin signos de obstrucción y moderada disminución de la difusión DLCO 54.2 %.

El 8/11/19 se realiza biopsia de nódulo pulmonar guiada por Tomografía con resultado negativo para tumor. El 19/11/19 tras comentar caso clínico en Comité de tumores multidisciplinar se decide realizar mediastinoscopia para toma de biopsia. En los días sucesivos cursa con aumento de debilidad muscular, disfonía y mal manejo de secreciones.

El 23/11/19 presenta fiebre 39°C, hipotensión arterial y signos de hipoperfusión, en analítica destaca leucocitosis con neutrofilia, hiperlactatemia y aumento de procalcitonina. Paciente ingresa en UCI por shock séptico de foco no claro, se realiza radiografía de tórax sin hallazgos relevantes, se suspende tratamiento con Metotrexate e inicia antibioticoterapia con Meropenem + Linezolid + Amikacina, requieriendo de noradrenalina para mantener presión arterial media que se retira tras 48 horas. Se recibe resultado de hemocultivo de PICC: S. epidermidis MRSA y S. haemolyticus, por lo que se procede a su retirada y en el urinocultivo se aisla Enterococcus faecium.

El 27/11/19 sale de UCI presentando un estado funcional (PS) deteriorado, PS4, con atrofia proximal de miembros inferiores, debilidad de cintura pélvica e imposibilidad para la bipedestación o la marcha. Retoma terapia física, manteniéndose afebril y con evolución estacionaria.

Tras reevaluar el caso, dado que el estado funcional se encuentra condicionado por la dermatomiositis secundaria a una neoplasia de pulmón no filiada, se decide conjuntamente con el paciente y la familiar realizar la mediastinoscopia tras mejoría del cuadro séptico.
El 04/12/19 se realiza mediastinoscopia evidenciándose mazacote ganglionar en ventana aorto-pulmonar (Grupos 5-6) con extensión hacia vena pulmonar superior y hasta proximidades del nervio frénico de aspecto tumoral. Tras completar 14 días de antibioticoterapia, manteniendose afebril y con mejoría clínica, se suspende el tratamiento.

Se reciben los resultados de Anatomía Patológica siendo los siguientes:

  • Adenopatía ventana aortopulmonar (5): infiltración por carcinoma no microcítico.
  • Adenopatía ventana aortopulmonar (6): infiltración por carcinoma.
  • Estudio Inmunohistoquímica: TTF-1: positivo. P40: negativo.

Apoyan el diagnóstico de Adenocarcinoma de origen pulmonar.

  • EGFR: negativo. ALK: negativo. ROS1: negativo. PD-L1: 10%

El paciente mantiene tratamiento con corticoides a altas dosis dada imposibilidad para reducción por deterioro clínico, mantiene debilidad de musculatura proximal y disfagia. Ante diagnóstico de Adenocarcinoma de Pulmón E-IIIA (cT1bN2 multiestación + masa bulky M0) con marcadores moleculares negativos y dermatomiositis paraneoplásica resistente a corticoides, tras valoración en sesión multidisciplinar se desestima tratamiento con QT neoadyuvante o QT/RT, considerando al paciente unfit por mal PS.

El 15/01 presenta fiebre 38ºC y aumento de broncorrea, la radiografía de tórax muestra infiltrado neumónico en LSI. Inicia Tazocel c/6h, los hemocultivos son negativos y el cultivo de esputo presenta crecimiento de Pseudomonas aeruginosa sensible a Tazocel.

Ante evolución desfavorable con persistencia febril y disnea se solicita Tomografía de tórax (Figura 2) que muestra infiltrados alveolares afectando lóbulos superior e inferior izquierdos con múltiples formaciones nodulares en ambos lóbulos inferiores. En nueva muestra de esputo persiste Pseudomonas aeruginosa (cepa no productora de carbapenemasas) y crecimiento moderado de Aspergillus fumigatus y Aspergillus nidulans, galactomanano en sangre y esputo positivo. En valoración conjunta con servicio de enfermedades infecciosas se ajusta tratamiento iniciando Voriconazol cambiando la antibioticoterapia a Ceftazidime. Tras 2 semanas de tratamiento se mantiene afebril, con mejoría de la disnea y broncorrea.

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2020/07/CGR7-3-Figura2.jpg» alt=»Figura 2″ title_text=»CGR7-3-Figura2″ show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 3″ _builder_version=»4.5.1″][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 3″ _builder_version=»4.5.1″ custom_margin=»0px|||» custom_padding=»0px|||»]

Figura 2. Tomografía (enero 2020): infiltrados alveolares a predominio izquierdo con afectación de lóbulos superiores e inferiores. Múltiples formaciones nodulares en ambos lóbulos inferiores.

[/et_pb_text][et_pb_text admin_label=»Discusión» _builder_version=»4.5.1″]

DISCUSIÓN

Este caso tiene tres frentes principales de aproximación, por un lado, el debut de la enfermedad a través de un síndrome paraneoplásico, por otro la complejidad que supone el manejo de la enfermedad neoplásica per se, dado el estadio supeditado por la afectación ganglionar y finalmente las múltiples complicaciones que se presentan a lo largo de la evolución dada la coalición de ambas entidades y el estado de inmunosupresión permanente.

Sabemos que las miopatías inflamatorias son un grupo de enfermedades de origen autoinmune que afectan al músculo estriado [1]. Dentro de ellas, la dermatomiositis (DM) es una enfermedad caracterizada por debilidad muscular proximal que se traduce en la elevación de enzimas musculares (CK, Aldolasa, LDH, GOT, GPT), marcadores positivos de autoinmunidad como ANA (80%) y ENAs (Ro, La, Sm, RNP, Scl-70, Jo1), así como hallazgos compatibles con inflamación muscular en la RM y la EMG. Se distingue de otras miopatías inflamatorias por presentar diversas manifestaciones cutáneas como las pápulas de Groton y el eritema en heliotropo [2]. La aparición de disfagia confiere un peor pronóstico, con una mortalidad por encima del 30% en el primer año [3].

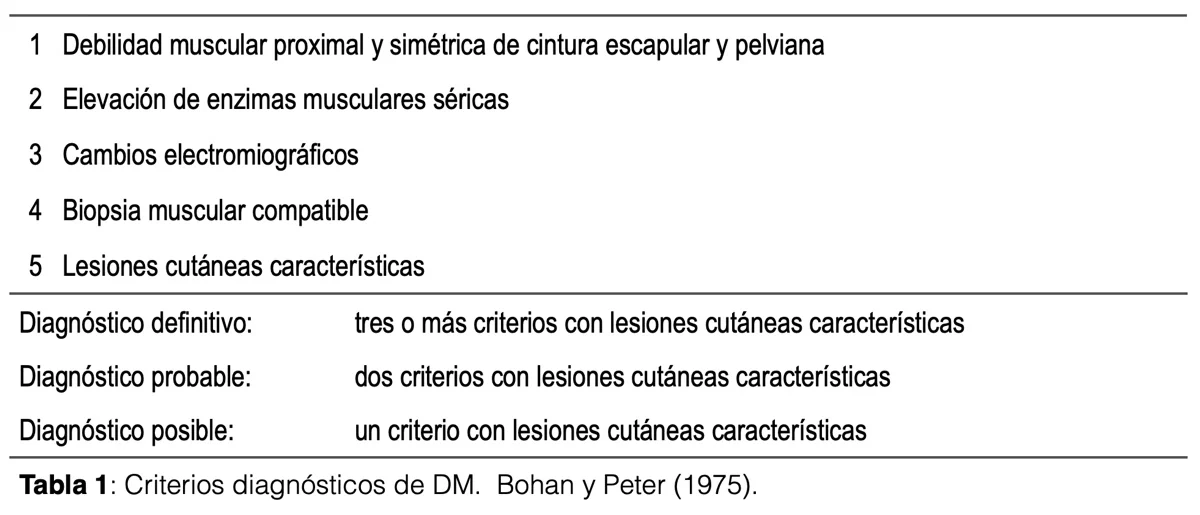
Dentro de los criterios diagnósticos de la DM (Tabla 1), la biopsia muscular es una prueba de referencia, con un infiltrado inflamatorio característico. Sin embargo, puede ser negativa debido a la afectación parcheada y el uso de glucocorticoides previos, en estos casos la resonancia magnética constituye una prueba sensible y no invasiva para evaluar grandes áreas musculares [4]. El diagnóstico se puede realizar sin biopsia de tejido en pacientes con hallazgos clínicos y de laboratorio compatibles.

tabla 1

Existe asociación entre la DM y cáncer, aunque la fisiopatología que vincula ambos procesos no está completamente aclarada [5], es conocido el perfil temporal entre ambas entidades; siendo la incidencia máxima al inicio del cuadro miopático y en el transcurso del primer año [6]. La incidencia anual en España es de 2,2 a 10,6 casos nuevos por millón de habitantes y año [7-8], siendo las neoplasias más frecuentemente asociadas el cáncer de cuello uterino, pulmón, ovario, páncreas, vejiga y estómago [9].

En el manejo de esta patología resulta determinante el tratamiento de la neoplasia primaria, ya que la mayoría presentan una mala respuesta a corticoides, inmunosupresores y anticuerpos monoclonales (Rituximab), a diferencia de las formas primarias refractarias [10].

Por otro lado, el manejo de CPNM estadio E-IIIA es complejo, la afectación N2, requiere de una estrategia de tratamiento multimodal. Las guías clínicas recomiendan en la enfermedad N2 limitada a una estación y potencialmente resecable, intentar un tratamiento quirúrgico de entrada o realizar un tratamiento neoadyuvante con QT±RT y de acuerdo a la respuesta plantear la resección quirúrgica [11]. Mientras que la afectación ganglionar Bulky (>3cm) o multiestación es considerada enfermedad irresecable, por lo que el tratamiento de elección es la QT/RT radical [12].

El uso crónico de corticoides a altas dosis produce un estado de inmunosupresión, afectando predominantemente la inmunidad celular; produciendo una depleción de la función fagocítica de los macrófagos y neutrófilos, disminución de la migración de células inflamatorias a áreas de infección y alteraciones en la presentación de antígenos y migración linfocitaria; aumentando el riesgo de infecciones bacterianas y fúngicas [13]. La aspergilosis invasiva es la infección oportunista por hongos mas frecuente en huéspedes inmunocomprometidos.

La especie infectante mas común es el Aspergillus fumigatus, especies menos comunes como A. nidulans se han descrito en pacientes altamente inmunodeprimidos. El manejo óptimo implica un diagnóstico temprano e inicio precoz de tratamiento antimicótico, y en caso sea factible, la reducción de la inmunosupresión. El galactomanano en suero tiene valor diagnóstico y su monitorización puede tener valor pronóstico, ya que niveles persistentemente positivos se asocian a una mayor mortalidad [14].

La duración mínima de la terapia es de 6 a 12 semanas, normalmente se mantiene hasta que todos los signos y síntomas de la infección se hayan resuelto y los hallazgos radiográficos se hayan estabilizado. Sin embargo, en pacientes inmunodeprimidos se puede mantener durante meses o incluso años, por lo que debemos individualizar el manejo [15].

A pesar del largo proceso diagnóstico que supuso filiar a nuestro paciente de un adenocarcinoma de pulmón E-IIIA con perfil molecular negativo asociado a una dermatomiositis paraneoplasica de debut, de acuerdo a lo que recomiendan las guías clínicas, el tratamiento que se le ofrece finalmente es la abstención terapéutica, dado el mal estado funcional y el elevado riesgo de complicaciones asociadas en un paciente progresivamente deteriorado por el curso de su enfermedad, donde el estado de inmunosupresión resulta determinante.

CONCLUSIÓN

En la era de la inmunoterapia donde los conocimientos sobre la función del sistema inmune son exhaustivos, aún queda mucho por dilucidar acerca de los mecanismos que originan los síndromes paraneoplásicos.

Sabemos que son entidades poco frecuentes, y dentro de ellas la dermatomiositis como miopatía inflamatoria autoinmune tiene manifestaciones cutáneas características; siendo el tratamiento con corticoides habitual y el control de la enfermedad oncológica fundamental.

El manejo del CPNM E-IIIA es complejo, requiriendo de un enfoque multimodal para decidir la mejor estrategia terapéutica. Así mismo, la asociación de una enfermedad oncológica activa, un síndrome paraneoplásico y el uso de corticoides crónicos, se potencian para aumentar el riesgo de infecciones oportunistas.

El caso clínico presentado es un ejemplo de la alta complejidad que supone el manejo de este tipo de pacientes, donde el abordaje multidisciplinar resulta imprescindible. Debemos realizar una valoración integral e individualizada, teniendo en cuenta no sólo la enfermedad de base; sino también las comorbilidades asociadas, las complicaciones intercurrentes y los riesgos/beneficios de cada actuación terapéutica, que nos conduzcan a tomar decisiones acertadas.

[/et_pb_text][et_pb_text admin_label=»Bibliografía» _builder_version=»4.5.1″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

BIBLIOGRAFÍA

  1. Selva A., Trallero E. Miopatías inflamatorias. Dermatomiositis, polimiositis y miositis con cuerpos de inclusión. Reumatología Clínica 2008. vol. 4 issue 5 pp: 197-206.
  2. Santos-Briz A, Calle A. Dermatomyositis panniculitis: a clinicopathological and immunohistochemical study of 18 cases. J Eur Acad Dermatol Venereol. 2018 Aug;32(8):1352-1359.
  3. Williams R, Grehan M. Biomechanics, diagnosis and treatment outcome in inflammatory myopathies presenting as oropharyngeal dysphagia. Gut. 2003; 52:471–478.
  4. Ukichi T, Yoshida K. Magnetic Resonance Imaging of Skeletal Muscles in Patients with Dermatomyositis and Polymyositis: Novel and Distinctive Characteristic Findings. 2017 ACR/ARHP Annual Meeting. 2017. Abstract 1999.
  5. Levine S.M. Cancer and myositis: new insights into an old association. Curr Opin Rheumatol, 18 (2006), pp. 620-624.Oldroyd A, Sergeant JC.
  6. Oldroyd A, Sergeant JC, New P, et al. The temporal relationship between cancer and adult onset anti-transcriptional intermediary factor 1 antibody-positive dermatomyositis. Rheumatology (Oxford). 2019;58(4):650-655. doi:10.1093/rheumatology/key357
  7. Vargas-Leguás H, Selva-O’Callaghan A. et al. Polymyositis-dermatomyositis: incidence in Spain (1997-2004). Med Clin (Barc), 129 (2007), pp. 721-724.
  8. Jacobson DL, Gange SJ. Epidemiology and estimated population burden of selected autoimmune diseases in the United States. Clin Immunol Immunopathol. 1997;84(3):223–243.
  9. Zahr ZA, Baer AN. Malignancy in myositis. Curr Rheumatol Rep 13: 208-215, 2011.
  10. Fujita J, Tokuda M, et al. Primary lung cancer associated with polymyositis/ dermatomyositis, with a review of the literature. Rheumatol Int 2001;20:81-4.
  11. Postmus P, Kerr K, et al. Early and locally advanced non-small-cell lung cancer (NSCLC): ESMO Clinical Practice Guidelines for diagnosis, treatment and follow-up. Annals of Oncology 2017, 28 (Supplement 4): iv1–iv21.
  12. NCCN Clinical Practice Guidelines in Oncology. Non-Small Cell Lung Cancer. Version 2.2020. January 31, 2020.
  13. Coutinho A, Chapman K. The anti-inflammatory and immunosuppressive effects of glucocorticoids, recent developments and mechanistic insights. Mol Cell Endocrinol. 2011 Mar 15;335(1):2-13.
  14. Nouér SA, Nucci M. Earlier response assessment in invasive aspergillosis based on the kinetics of serum Aspergillus galactomannan: proposal for a new definition. Clin Infect Dis. 2011 Oct;53(7):671-6.
  15. Patterson TF, Thompson GR. Practice Guidelines for the Diagnosis and Management of Aspergillosis: 2016 Update by the Infectious Diseases Society of America. Clin Infect Dis. 2016;63(4):e1.


[/et_pb_text][/et_pb_column][/et_pb_row][/et_pb_section]
Categorías
1er Premio Concurso 2019 Nº 3

Encefalitis límbica y polineuropatía sensitiva paraneoplásicas secundarias a carcinoma microcítico de pulmón

[et_pb_section fb_built=»1″ _builder_version=»3.22″ custom_padding=»0px|0px|37.9167px|0px»][et_pb_row _builder_version=»3.25″ background_size=»initial» background_position=»top_left» background_repeat=»repeat» custom_padding=»0px|0px|18.95px|0px»][et_pb_column type=»4_4″ _builder_version=»3.0.47″ custom_padding=»|||» custom_padding__hover=»|||»][et_pb_text admin_label=»Autores» _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Martín Nuñez Abad, Brian Herráez Cervera, Hugo Juan Domínguez González, Noelia Carrión Collado, Francisco de Asís Aparisi Aparisi

[/et_pb_text][et_pb_toggle title=»Autores» closed_toggle_background_color=»#ffffff» icon_color=»#0c71c3″ _builder_version=»3.26″ title_text_color=»#0c71c3″ title_font=»||on||||||» title_text_align=»left» custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ title_text_shadow_horizontal_length_tablet=»0px» title_text_shadow_vertical_length_tablet=»0px» title_text_shadow_blur_strength_tablet=»1px» closed_title_text_shadow_horizontal_length_tablet=»0px» closed_title_text_shadow_vertical_length_tablet=»0px» closed_title_text_shadow_blur_strength_tablet=»1px» body_text_shadow_horizontal_length_tablet=»0px» body_text_shadow_vertical_length_tablet=»0px» body_text_shadow_blur_strength_tablet=»1px» body_link_text_shadow_horizontal_length_tablet=»0px» body_link_text_shadow_vertical_length_tablet=»0px» body_link_text_shadow_blur_strength_tablet=»1px» body_ul_text_shadow_horizontal_length_tablet=»0px» body_ul_text_shadow_vertical_length_tablet=»0px» body_ul_text_shadow_blur_strength_tablet=»1px» body_ol_text_shadow_horizontal_length_tablet=»0px» body_ol_text_shadow_vertical_length_tablet=»0px» body_ol_text_shadow_blur_strength_tablet=»1px» body_quote_text_shadow_horizontal_length_tablet=»0px» body_quote_text_shadow_vertical_length_tablet=»0px» body_quote_text_shadow_blur_strength_tablet=»1px» border_style_all=»none» border_color_bottom=»#0c71c3″ border_style_bottom=»solid» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» text_shadow_horizontal_length_tablet=»0px» text_shadow_vertical_length_tablet=»0px» text_shadow_blur_strength_tablet=»1px»]

Martín Nuñez Abad

  • Rol: Autor principal
  • Afiliación: MIR. Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.
  • Correo electrónico: martin230292@hotmail.com

Brian Herráez Cervera

  • Rol: Colaborador
  • Afiliación: Servicio de Neurología, Consorcio Hospital General Universitario de Valencia

Hugo Juan Domínguez González

  • Rol: Colaborador
  • Afiliación: Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.

Noelia Carrión Collado

  • Rol: Colaboradora
  • Afiliación: Servicio de Neumología, Consorcio Hospital General Universitario de Valencia.

Francisco de Asís Aparisi Aparisi

  • Rol: Revisor
  • Afiliación: Médico Adjunto. Servicio de Oncología Médica, Consorcio Hospital General Universitario de Valencia.

[/et_pb_toggle][et_pb_text admin_label=»Presentación del Caso» _builder_version=»4.5.1″ hover_enabled=»0″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Título original: «Carcinoma microcítico, el gran simulador»
1er Premio, VII Concurso GIDO para Residentes: Casos Clínicos de Cáncer de Pulmón

INTRODUCCIÓN

Presentamos el caso de una paciente de 67 años que comienza con un debut de clínica neurológica diagnosticándose de dos síndromes paraneoplásicos neurológicos sincrónicos (encefalitis límbica y polineuropatía sensitiva) secundarios a un carcinoma microcítico de pulmón enfermedad limitada.

Se destaca la infrecuencia de dos cuadros paraneoplásicos neurológicos simultáneos, la complejidad del diagnóstico por lo inespecífico de los síntomas y la dificultad para conseguir una clara mejoría de las manifestaciones neurológicas.
Palabras clave: carcinoma microcítico, neoplasia pulmonar, síndrome paraneoplásico, encefalitis límbica, polineuropatía sensitiva.

CASO CLÍNICO

[rml_read_more]

Anamnesis

Mujer de 67 años con antecedentes personales de hipotiroidismo en tratamiento con levotiroxina y fumadora activa de 12.5 paquetes/año. Consulta en Urgencias por sensación progresiva de “acorchamiento y hormigueos” en ambos miembros superiores e inferiores, así como una dificultad progresiva para la deambulación de 4 meses de evolución, asociando asimismo alteración de la memoria reciente desde el último mes.

Exploración física

Presentaba una exploración cardiopulmonar y abdominal normal. En la exploración neurológica destaca balance motor por grupos musculares conservado; arreflexia rotuliana y aquilea e hiporreflexia bicipital; tetrahipoestesia asimétrica (táctil, algésica, vibratoria y posicional) en patrón de “guante y calcetín altos” de predominio izquierdo; Romberg positivo y marcha con leve aumento de bae de sustentación que impresiona ataxia sensitiva.

Pruebas complementarias

En las exploraciones complementarias, hemograma, bioquímica y coagulación no presentaban alteraciones. El análisis de virus hepatitis B y C, VIH, las serologías de enfermedad de Lyme y Treponema pallidum fueron negativas. El estudio lipídico, de vitaminas, proteinograma y anticuerpos antinucleares fueron normales. Se objetivó positividad para los anticuerpos onconeuronales anfifisina, anti-Hu y anti-SOX-1.

Se realizó una punción lumbar. El estudio bacteriológico, de micobacterias, de Herpes virus 1 y 2, Ebstein Barr, Citomegalovirus y Varicela-Zoster fue negativo.

El estudio de electroneurografía-electromiografía (ENG-EMG) demostró ausencia de potenciales sensitivos en miembros inferiores y algunos nervios de miembros superiores; siendo las respuestas presentes de amplitud muy reducida, con marcado alargamiento de latencias y disminución severa de la velocidad de conducción (figura 1). Estudio de conductividad motora y electromiográfico sin hallazgos patológicos, hallazgos compatibles con polineuropatía sensitiva severa de características mixtas.


[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2019/07/1-figura1.png» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» _builder_version=»3.25.4″ z_index_tablet=»500″ box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 1″ _builder_version=»3.27.4″ custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Figura 1. ENG-EMG donde se observan potenciales sensitivos con amplitud muy reducida y con alargamiento de latencias en rango desmielinizante en nervios cubital y mediano bilaterales, así como ausencia de potenciales sensitivos en nervio sural y peroneo superficial derechos

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 2″ _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

En la tomografía axial computerizada (TAC) cerebral no se apreciaron alteraciones significativas. En la TAC toraco-abdomino-pélvica se observaron una adenopatía parahiliar derecha de 2.5 cm y una adenopatía subcarinal de características patológicas. En el PET-TAC se observaron depósitos patológicos que coincidían con los hallazgos del TAC.

Se realizó una ecobroncoscopia lineal con toma de biopsia de adenopatía subcarinal.

La resonancia mágnetica (RM) cervico-dorso-lumbar mostró pequeñas hernias discales dorsales y lumbares sin afectación del canal medular ni de la cola de caballo.

La RM cerebral mostró en T2 hiperintensidad en ambos lóbulos temporales alcanzando hipocampo y corteza siendo sugestivo de encefalitis límbica (figura 2).

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2019/07/1-figura2.jpg» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 2″ _builder_version=»3.25.4″ z_index_tablet=»500″ box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 2″ _builder_version=»3.27.4″ custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Figura 2. RM cerebral. Hiperintensidades en ambos lóbulos temporales e hipocampo, de discreto predominio derecho, en secuencias Flair (izquierda) y FSE T2 (derecha), sugestivas de encefalitis límbica

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 3″ _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Anatomía patológica

Carcinoma microcítico de pulmón. Inmunohistoquímica: positivo para TTF1, cromogranina y sinaptofisina, negativo para CK7, CK20 y p40.

Juicio diagnóstico

Encefalitis límbica y polineuropatía sensitiva paraneoplásicas secundarias a carcinoma microcítico de pulmón cTxN2 M0 (enfermedad limitada).

Tratamiento y evolución

Ante el juicio diagnóstico, y con la colaboración del Servicio de Neurología, se inició tratamiento sintomático secuencial con gammaglobulina (0.4 mg/kg/día) y corticoides (metilprednisolona 1 g/día) intravenosos durante 5 días respectivamente, con escasa mejoría de la clínica. Debido a las molestias ocasionadas por las parestesias se inició tratamiento oral con pregabalina a dosis de 50-0-75 mg.

Se decidió comenzar con tratamiento con cisplatino-etopósido más radioterapia concomitante (59.4 Gy en 30 sesiones) a partir del segundo ciclo. Se completó un total de cinco ciclos observándose una respuesta parcial radiológica por criterios RECIST (Response Evaluation Criteria In Solid Tumors) (figura 3).

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2019/07/1-figura3.png» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align=»center» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 3″ _builder_version=»3.25.4″ z_index_tablet=»500″ box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 3″ _builder_version=»3.27.4″ custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Figura 3. Adenopatías parahiliar derecha y subcarinal antes (izquierda) y después del tratamiento (derecha), presentando una significativa reducción en su tamaño.

[/et_pb_text][et_pb_text admin_label=»Discusión» _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

DISCUSIÓN

La aparición de un síndrome paraneoplásico (SP) en los pacientes con cáncer, a pesar de ser poco común, puede ser la manifestación clínica inicial de la enfermedad. Estos síndromes se observan con mayor frecuencia en el cáncer de pulmón microcítico, pero también en otras neoplasias pulmonares, renales, hepáticas, pancreáticas, ginecológicas y hematológicas.

La evolución del SP suele ser paralela a la del tumor subyacente, sin embargo, su manejo requiere, no sólo el control de la neoplasia, sino, además adoptar medidas terapéuticas específicas, ya que la evolución del SP puede amenazar la vida del paciente [1,2]. Dentro de los SP las manifestaciones más comunes son las endocrinas, neurológicas, cutáneas y hematológicas.

Los síndromes paraneoplásicos neurológicos (SPN) sintomáticos son raros, y se presentan en alrededor del 0.01% de los pacientes oncológicos [2]. Generalmente, los tumores malignos relacionados con el SPN expresan proteínas neuroendocrinas que afectan órganos con propiedades inmunorreguladoras o contienen tejido neuronal maduro o inmaduro. Para su diagnóstico se han detectado varios autoanticuerpos: Hu, Yo, Ri, CV2, amfifisina, Ma1/2, Tr, PAC-2, Zic4, SOX1 y GAD 65 [3].

Dentro de los SPN producidos por el carcinoma microcítico de pulmón se pueden encontrar: la afectación de la unión neuromuscular (Eaton-Lambert, miastenia gravis, polimiosistis); el daño del sistema nervioso periférico (neuropatías motoras, sensitivas o mixtas); y del sistema nervioso central (demencia, encefalomielitis, opsoclonía, neuritis óptica, retinopatía, degeneración cerebelosa y mielopatía necrotizante subaguda).

En el caso que presentamos la paciente se diagnostica de neuropatía sensitiva paraneoplásica (NSP) y de encefalitis límbica, sin hallarse en la bibliografía revisada ningún otro caso en el que un carcinoma microcítico pulmonar debuta con estos dos SPN de manera sincrónica. Se encontraron en suero los autoanticuerpos Anti-Hu, Anti-Anfifisina, y Anti-SOX-1. El Anti-Hu está presente en el 38% de los SPN, el Anti-Anfifisina en el 3% y el Anti-SOX-1 en el 1.5% de los casos [4,5]. El Anti-Anfifisina se relaciona con la encefalomielitis, el Anti-SOX-1 con la NSP y el Anti-Hu se correlaciona con ambos síndromes.

La NSP afecta básicamente el axón respetando relativamente la mielina. Es una enfermedad infrecuente afectando a uno de cada 160 pacientes con carcinoma microcítico [6]. Se observa a una edad promedio de 60 años, con mayor prevalencia en mujeres [7]. Además, suele preceder al diagnóstico de la neoplasia pulmonar en meses [8]. En un adulto con polineuropatía periférica e historia de tabaquismo prolongado, la seropositividad de los autoanticuerpos Anti-Hu es un marcador de carcinoma microcítico de pulmón [1,9]. Estos anticuerpos no se han detectado en personas sanas. Se trata de anticuerpos IgG que reconocen específicamente a proteínas expresadas en las neuronas y en las células del cáncer microcítico y que constituyen una familia de proteínas fijadoras de RNA [10]. Clínicamente la NSP se caracteriza por el desarrollo subagudo de alteraciones asimétricas sensoriales como dolor, parestesias y entumecimiento que afecta distalmente a las extremidades. Puede acompañarse de una ataxia sensorial que suele ser incapacitante. Los reflejos tendinosos profundos están abolidos, mientras que la función motora está preservada. Se asocia a alteraciones autonómicas como el estreñimiento o la hipotensión ortostática. Al inicio de la enfermedad el estudio neurofisiológico puede ser normal, pero posteriormente se produce una ausencia o disminución de los potenciales sensitivos y evocados somatosensoriales. El manejo de este síndrome incluye el tratamiento de la neoplasia subyacente, aunque generalmente no suele mejorar el cuadro neurológico que progresa de forma rápida. Se han utilizado para el tratamiento sintomático los corticoides, la plasmaféresis, la ciclofosfamida y la azatioprina, aunque con escasa mejoría de la clínica [2,11].

La encefalitis límbica, es otra complicación característica del cáncer de pulmón que en un 70% de los casos se asocia al carcinoma de células pequeñas. Los síntomas neurológicos pueden preceder al diagnóstico de la neoplasia pulmonar en dos o tres años. En ocasiones el diagnóstico es necrópsico. Se puede iniciar como un síndrome ansioso depresivo, pero el síntoma más característico es el deterioro progresivo de la memoria reciente. Otras posibles complicaciones son las crisis parciales, la agitación, la confusión y la hipersomnia. El líquido cefalorraquídeo suele mostrar pleocitosis y elevación de proteínas. La mayoría de los pacientes con encefalitis límbica tienen anticuerpos anti-Hu circulantes, que se unen al núcleo de neuronas en lugares del cerebro, la médula y las células ganglionares de la médula. Algunos casos parecen responder a la plasmaféresis y a la administración intravenosa de inmunoglobulinas [1,12].

CONCLUSIÓN

En conclusión, la polineuropatía paraneoplásica sensitiva y la encefalitis límbica son patologías poco frecuentes y de difícil diagnóstico, especialmente si se presentan como sintomatología de debut de una neoplasia subyacente. La neoplasia más frecuentemente relacionada es el carcinoma microcítico de pulmón y ambas patologías paraneoplásicas se asocian con el anticuerpo onconeuronal anti-Hu. El tratamiento es multidisciplinar y se basa en la supresión del sistema inmune mediante gammaglobulinas intravenosas y corticoterapia además del tratamiento del tumor primario. En numerosas ocasiones los síntomas neurológicos son de difícil control, produciéndose un empeoramiento de la clínica a pesar de los procedimientos realizados. Hasta la fecha actual no hemos encontrado ningún caso publicado en la literatura que muestre ambos síndromes paraneoplásicos sincrónicos lo que demuestra la importancia de este trabajo.

[/et_pb_text][et_pb_text admin_label=»Bibliografía» _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

BIBLIOGRAFÍA

  1. Jurado Gámez B, García de Lucas MD, Gudín Rodríguez M. Cáncer de pulmón y síndromes paraneoplásicos. AN. Med. Interna (Madrid) Vol. 18, N.º8, pp. 440-446, 2001.
  2. Kanikannan MA, Sirisha Y, Uppin MS, Jabeen SA, Kandadai RM, Sundaram C, Raghunadharao D, Borgohain R. Incidence and spectrum of paraneoplastic neurological syndromes: single center study. J Neurooncol. 2015 Oct;125(1):197-206.
  3. Otoniel López-Riverol, Christian Patricio Camacho-Limas, Raquel Gerson-Cwilich. Síndromes paraneoplásicos, Diagnóstico y tratamiento. Rev Hosp Jua Mex. 2016; 83 (1 y 2): 31-40.
  4. Lennon VA. Paraneoplastic autoantibodies: the case for a descriptive generic nomenclature. Neurology 1994; 44: 2412-5.
  5. Darnell RB, Posner J. Paraneoplastic Syndromes Involving the Nervous System. N Engl J Med 2003;349:1543-54.
  6. Dalmau J, Graus F, Rosenblum MK, et al. Anti-Hu-associated paraneoplastic encephalomyelitis-sensory neuronopathy. Medicine 1992; 71: 59-72.
  7. Elrington GM, Murray NMF, Spiro SG, Newsom-Davis J. Neurological paraneoplastic syndromes in patients with small cell lung cancer. A prospective survey of 150 patients with small cell lung cancer. J Neurol Neurosurg Psychiatry 1991; 54: 764-7
  8. Kimmel DW, O´Neill BP, Lennon VA. Subacute sensory neuronopathy associated with small cell lung carcinoma: diagnosed aided by autoimmune serology. Mayo Clin Proc 1988; 63: 29-32.
  9. Molina-Garrido M, Guillen-Ponce C, Martinez S and GuiradoRisueno M. Diagnosis and current treatment of neurological paraneoplastic syndromes. Clin Transl Oncol 2006;8:796-801.

[/et_pb_text][/et_pb_column][/et_pb_row][/et_pb_section]
Categorías
2º Premio Concurso 2019 Nº 3

Neuromielitis óptica paraneoplásica secundaria a carcinoma microcítico de pulmón

[et_pb_section fb_built=»1″ _builder_version=»3.22″ custom_padding=»0px|0px|37.9167px|0px»][et_pb_row _builder_version=»3.25″ background_size=»initial» background_position=»top_left» background_repeat=»repeat» custom_padding=»0px|0px|18.95px|0px»][et_pb_column type=»4_4″ _builder_version=»3.0.47″ custom_padding=»|||» custom_padding__hover=»|||»][et_pb_text admin_label=»Autores» _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Tamara Fenollosa Sanz, Beatriz Honrubia Peris, Paula Llor Rodríguez, María del Carmen Gómez Soler, José García Sánchez

[/et_pb_text][et_pb_toggle title=»Autores» closed_toggle_background_color=»#ffffff» icon_color=»#0c71c3″ _builder_version=»3.26″ title_text_color=»#0c71c3″ title_font=»||on||||||» title_text_align=»left» custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ title_text_shadow_horizontal_length_tablet=»0px» title_text_shadow_vertical_length_tablet=»0px» title_text_shadow_blur_strength_tablet=»1px» closed_title_text_shadow_horizontal_length_tablet=»0px» closed_title_text_shadow_vertical_length_tablet=»0px» closed_title_text_shadow_blur_strength_tablet=»1px» body_text_shadow_horizontal_length_tablet=»0px» body_text_shadow_vertical_length_tablet=»0px» body_text_shadow_blur_strength_tablet=»1px» body_link_text_shadow_horizontal_length_tablet=»0px» body_link_text_shadow_vertical_length_tablet=»0px» body_link_text_shadow_blur_strength_tablet=»1px» body_ul_text_shadow_horizontal_length_tablet=»0px» body_ul_text_shadow_vertical_length_tablet=»0px» body_ul_text_shadow_blur_strength_tablet=»1px» body_ol_text_shadow_horizontal_length_tablet=»0px» body_ol_text_shadow_vertical_length_tablet=»0px» body_ol_text_shadow_blur_strength_tablet=»1px» body_quote_text_shadow_horizontal_length_tablet=»0px» body_quote_text_shadow_vertical_length_tablet=»0px» body_quote_text_shadow_blur_strength_tablet=»1px» border_style_all=»none» border_color_bottom=»#0c71c3″ border_style_bottom=»solid» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px» text_shadow_horizontal_length_tablet=»0px» text_shadow_vertical_length_tablet=»0px» text_shadow_blur_strength_tablet=»1px»]

Tamara Fenollosa Sanz

  • Rol: Autora principal
  • Afiliación: MIR. Servicio de Oncología Médica, Hospital Arnau de Vilanova, Valencia.
  • Correo electrónico: tamifeno@hotmail.com

Beatriz Honrubia Peris

  • Rol: Colaboradora
  • Afiliación: MIR. Servicio de Oncología Médica, Hospital Arnau de Vilanova, Valencia.

Paula Llor Rodríguez

  • Rol: Colaboradora
  • Afiliación: MIR. Servicio de Oncología Médica, Hospital Arnau de Vilanova, Valencia.

María del Carmen Gómez Soler

  • Rol: Colaboradora
  • Afiliación: MIR. Servicio de Oncología Médica, Hospital Arnau de Vilanova, Valencia.

José García Sánchez

  • Rol: Revisor
  • Afiliación: Médico Adjunto. Servicio de Oncología Médica, Hospital Arnau de Vilanova, Valencia.

[/et_pb_toggle][et_pb_text admin_label=»Presentación del Caso» _builder_version=»4.5.1″ hover_enabled=»0″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Título original: Neuromielitis óptica paraneoplásica. Revisión a propósito de un caso
2º Premio, VII Concurso GIDO para Residentes: Casos Clínicos de Cáncer de Pulmón

INTRODUCCIÓN

El cáncer de pulmón de células pequeñas o cáncer microcítico de pulmón (CMP) se desarrolla a partir de precursores de células neuroendocrinas y se caracteriza por su rápido crecimiento, sus altas tasas de respuesta tanto a la quimioterapia como a la radioterapia y al desarrollo de resistencia al tratamiento en pacientes con enfermedad metastásica. En el mundo occidental la proporción de pacientes con CMP ha disminuido al 13%, siendo la mayor parte de ellos, pacientes fumadores, y tan solo un tercio de los pacientes son diagnosticados en un estadío de enfermedad localizada, donde la cura es el objetivo del tratamiento [1,2].

Los síndromes neurológicos paraneoplásicos (SNPN) son un grupo poco frecuente y heterogéneo de enfermedades que puede afectar a cualquier área del sistema nervioso y que tienen en común su asociación con el cáncer (frecuentemente oculto en el momento del debut clínico) y una etiopatogenia autoinmune [3].

A continuación presentamos el caso de un paciente diagnosticado de Carcinoma microcítico de pulmón con enfermedad limitada al tórax que debutó en forma de neuromielitis óptica paraneoplásica con afectación del sistema nervioso periférico.

CASO CLÍNICO

[rml_read_more]

Motivo de Consulta

Hombre de 80 años que acude en febrero de 2016 al servicio de urgencias del hospital tras caída casual en el domicilio, sin traumatismo cráneo-encefálico, presentando mareo persistente con inestabilidad de la marcha de dos meses de evolución, pérdida de peso de 8 kg en los últimos 3 meses y parestesis en manos y pies.

Se solicita una analítica completa con hemograma, bioquímica y coagulación, Rx de tórax y Tc cerebral sin mostrar alteraciones.

Antecedentes personales

Etilismo crónico, ex-fumador de 70 paquetes/año.

Exploración física

  • Buen estado general. Performance Status 1.
  • Auscultación cardiopulmonar: Sin hallazgos relevantes.
  • Exploración neurológica: Consciente y orientado. Sin alteraciones del lenguaje. Ataxia grave con alteración de la sensibilidad (vibratoria/posicional). Romberg (+). Arreflexia universal. No déficit motor ni alteraciones mnésicas.
  • Oftalmología (fondo de ojo): Papiledema bilateral.

Exploraciones complementarias

  • Analítica: Hb 12g/dl, Leucocitos 14.000, Neutrófilos 13.000, VSG 106 mm/h, PCR 11 mg/dl, ANA’s positivo débil, ANCA’s negativos, IgM 340 mg/dl.
  • Electromiograma: polineuropatía periférica sensitivo-motora (de predominio sensitivo) y características mixtas que afecta sobre todo a los miembros inferiores en grado leve-moderado.
  • Potenciales Evocados Visuales: parámetros neurofiosiológicos conservados.
    RMN cerebral 24/02/16: Ausencia de lesiones ocupantes de espacio, leucoaraiosis grado 3, sin captaciones anómalas tras la administración de contraste, estudio angiográfico normal.
  • Punción Lumbar: Hiperproteinorraquia 109 mg/dL, pleocitosis (células nucleadas 45).
  • TC Toraco-abdomino-pélvico con contraste 26/02/16: Nódulo espiculado en segmento posterior de LSD de 17 x 13 mm, múltiples adenopatías mediastínicas, paratraqueales, subcarinales, en relación con neoplasia pulmonar. Parénquima hepático sin evidencia de lesiones focales. Suprarrenales de tamaño normal (Figura 1).


[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2019/07/2-Figura-1.jpg» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» _builder_version=»3.25.4″ z_index_tablet=»500″ box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 1″ _builder_version=»3.27.4″ custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Figura 1. ENG-EMG donde se observan potenciales sensitivos con amplitud muy reducida y con alargamiento de latencias en rango desmielinizante en nervios cubital y mediano bilaterales, así como ausencia de potenciales sensitivos en nervio sural y peroneo superficial derechos

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 2″ _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

  • Fibrobronscoscopia: cuerdas vocales con zonas de hiperquertinización. Sin lesiones endobronquiales. Citología del lavado bronco-alveolar, negativo para células malignas.
  • Ecobroncoscopia (EBUS) 30/03/16: Anatomía patológica de una de las adenopatías mediastínicas compatible con metástasis ganglionar de carcinoma microcítico.
  • Anticuerpos onconeuroales: Anti-CV2/CRMP-5 positivo.
  • TC toraco-abdominal con contraste 28/07/16: Prácticamente ha desaparecido el nódulo pulmonar conocido en LSD, quedando únicamente una opacidad residual y mínimo engrosamiento pleural adyacente. No se aprecian otros nódulos pulmonares. Disminución significativa de las adenopatías mediastínicas, sin apreciar en la actualidad ninguna de tamaño significativo. Hígado sin lesiones focales que sugieran afectación metastásica. No hay lesiones óseas que sugieran afectación metastásica (Figura 2).

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2019/07/2-Figura-2.jpg» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 2″ _builder_version=»3.25.4″ z_index_tablet=»500″ box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 2″ _builder_version=»3.27.4″ custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Figura 2. TC TAP. Opacidad residual del nódulo en el LSD. Disminución significativa de las adenopatías mediastínicas. Sin lesiones metastásicas.

[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 3″ _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

  • RMN medular 12/05/16: Hiperintensidad de señal en T2 y STIR de la médula en su totalidad, afectación de cordones posteriores, contexto de desmielinización de probable origen paraneoplásico (Figura 3).

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2019/07/2-Figura-3.jpg» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align=»center» align_tablet=»center» align_phone=»» align_last_edited=»on|desktop» admin_label=»Imagen 3″ _builder_version=»3.25.4″ z_index_tablet=»500″ box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 3″ _builder_version=»3.27.4″ custom_margin=»0px|||» custom_padding=»0px|||» z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Figura 3. Adenopatías parahiliar derecha y subcarinal antes (izquierda) y después del tratamiento (derecha), presentando una significativa reducción en su tamaño.

[/et_pb_text][et_pb_text admin_label=»Discusión» _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

Juicio diagnóstico

Neuromielitis óptica paraneoplásica secundaria a carcinoma microcítico de pulmón.

Tratamiento y evolución

En febrero de 2016 el paciente ingresa en la planta de neurología presentando a la exploración una hipoestesia cuadristal con ataxia de predominio izquierdo, arreflexia global e hipopalestesia distal de predominio en miembros superiores.

Fue valorado por el servicio de oftalmología, objetivándose en la OCT: papiledema bilateral sin síntomas congestivos y reducción concéntrica del campo visual en ambos ojos. Se solicitó una RMN cerebral que no mostraba alteraciones relevantes. El electromiograma objetivaba una polineuropatía periférica de predominio sensitivo sobre todo en miembros inferiores. Dados los antecedentes de consumo de alcohol, junto con ataxia sensitiva y alteraciones oculares, se inició tratamiento con vitamina B1 (tiamina) sin mejoría del cuadro clínico. En la punción lumbar se apreciaba: hiperproteinorraquia 109 mg/dl y pleocitosis con un total de 45 células nucleadas. Dado que se trataba de un paciente fumador con escasa respuesta a la vitamina B1, descartada la encefalopatía de Wernicke, se solicitó un TAC toraco-abdominal (Figura 1) que ponía de manifiesto la presencia de un nódulo espiculado en segmento posterior de LSD de 17 x 13 mm, múltiples adenopatías mediastínicas, paratraqueales y subcarinales, siendo la biopsia de las adenopatías mediastínicas compatibles con metástasis de carcinoma microcítico de pulmón. Entre las últimas pruebas diagnósticas fueron analizados los anticuerpos onconeuronales resultando positivos para Anti-CV2/CRMP-5 en suero y en LCR.

En febrero de 2016 el paciente recibió tratamiento inmunosupresor completando dos dosis de Rituximab junto con metilprednisolona 1 gramo durante 5 días. Fue trasladado al servicio de Oncología donde se administró el primer ciclo de Carboplatino y Etopósido con buena tolerancia. Al alta de Oncología presentaba mejoría clínica siendo capaz de deambular con ayuda aunque persistiendo la ataxia sensitiva en las extremidades inferiores.

En mayo de 2016, el paciente sufrió un empeoramiento clínico, con imposibilidad de la marcha, arreflexia global, ataxia sensitiva completa y movimientos pseudoatetósicos en extremidades superiores. Se solicitó una RMN medular (Figura 3) que ponía de manifiesto la presencia de mielitis longitudinal extensa afectando a los cordones posteriores. Se inició tratamiento inmunosupresor mediante plasmaféresis y una dosis única de ciclofosfamida.

El paciente fue remitido a un hospital de larga estancia, llevando a cabo rehabilitación con mejoría neurológica, siendo capaz de iniciar bipedestación con apoyo, persistía la ataxia sensitiva y a nivel oftalmológico presentaba papiledema bilateral con reducción concéntrica del campo visual. Se completaron un total de 5 ciclos de quimioterapia observándose una respuesta completa en octubre de 2016 (Figura 2).

Entre septiembre y octubre de 2016 inició RT torácica con dosis total de 60 Gy y RT holocraneal profiláctica con dosis total de 30 Gy.

Actualmente, el paciente sigue controles en neurología y oncología, manteniéndose estable clínicamente, con agudeza visual de 0.4 bilateral, fuerza muscular 4/5, arreflexia tendinosa y ataxia sensitiva que impide bipedestación sin ayuda.

Discusión

Los síndromes neurológicos paraneoplásicos (SPN) constituyen un grupo heterogéneo de condiciones neurológicas diversas y poco comunes que pueden afectar al sistema nervioso central, periférico y unión neuromuscular, siendo la prevalencia de éstos de tan solo un 0.01% de los pacientes diagnosticados de cáncer [4]. Los signos y síntomas de los SPN son diversos pero comparten ciertas características comunes. Hasta un 90% de los pacientes, pueden debutar con clínica neurológica un año antes del diagnóstico del tumor oculto. Se considera que la mayoría de los SPN son mediados por mecanismos autoinmunes, que implica la producción y expresión ectópica de antígenos que en condiciones normales solo se expresan en el sistema nervioso. Estos antígenos del tumor, denominados, antígenos onconeuronales, son idénticos a los del tejido neural, y reaccionan de forma cruzada con antígenos del sistema nervioso.

La aparición de anticuerpos onconeuronales específicos se relaciona con ciertos tipos tumorales más frecuentes. El carcinoma microcítico de pulmón es el tumor más frecuentemente relacionado con síndromes paraneoplásicos diversos. En el caso de nuestro paciente (neuromielitis óptica paraneoplásica), la presencia de anti CV2/CMPR5, cuya molécula diana es la proteína mediadora de la respuesta a la colapsina, que se expresa en los oligodendrocitos y células de Schwann, es la responsable de la clínica neurológica. La neuropatía sensitiva subaguda paraneoplásica se caracteriza por afección de los ganglios de las raíces dorsales, junto con ataxia sensitiva de las extremidades. La imagen por resonancia magnética cerebral puede ser normal y a nivel medular observarse realce con contraste en las raíces espinales en las secuencias T1. Los estudios electrofisiológicos manifiestan potenciales de conducción sensitiva disminuidos y a nivel del LCR puede aparecer hiperproteinorraquia, pleocitosis y banda oligoclonales no específicas. La presencia de anticuerpos onconeuroanales anti CV2/CMPR5 aparece en un 27% de los casos [5].

En cuanto al tratamiento, la identificación temprana y tratamiento del tumor es el factor más relevante asociado a la estabilización y mejoría de la clínica neurológica. La evolución del síndrome paraneoplásico neurológico puede ser independiente de la evolución del proceso oncológico, como se describe en el caso clínico, y es de vital importancia el diagnóstico precoz y manejo agresivo del mismo, puesto que las secuelas neurológicas pueden ser irreversibles. Se recomienda el inicio del tratamiento oncológico de forma temprana y agresiva, con objetivo de evitar la rápida progresión del síndrome neurológico. Así mismo, el tratamiento del síndrome paraneoplásico en sí se basa en el uso combinado de agentes inmunosupresores e inmunomoduladores. Las terapias iniciales incluyen corticoesteroides en dosis altas, plasmaféresis, inmunoglobulinas intravenosas y/o rituximab. Otras terapias más agresivas en segunda línea destacaría el uso de agentes inmunosupresores como ciclofosfamida, tracolimus o ciclosporina, en caso falta de respuesta a los anteriores y/o deterioro clínico progresivo. En este sentido, el uso de inmunosupresores, de acuerdo a diversos estudios, no está relacionado con el crecimiento tumoral; aunque sí se relaciona con mayor posibilidad de toxicidades secundarias a los tratamientos, siendo necesaria la combinación entre especialistas para el manejo de éstos [3, 6].

[/et_pb_text][et_pb_text admin_label=»Bibliografía» _builder_version=»3.27.4″ z_index_tablet=»500″ text_text_shadow_horizontal_length_tablet=»0px» text_text_shadow_vertical_length_tablet=»0px» text_text_shadow_blur_strength_tablet=»1px» link_text_shadow_horizontal_length_tablet=»0px» link_text_shadow_vertical_length_tablet=»0px» link_text_shadow_blur_strength_tablet=»1px» ul_text_shadow_horizontal_length_tablet=»0px» ul_text_shadow_vertical_length_tablet=»0px» ul_text_shadow_blur_strength_tablet=»1px» ol_text_shadow_horizontal_length_tablet=»0px» ol_text_shadow_vertical_length_tablet=»0px» ol_text_shadow_blur_strength_tablet=»1px» quote_text_shadow_horizontal_length_tablet=»0px» quote_text_shadow_vertical_length_tablet=»0px» quote_text_shadow_blur_strength_tablet=»1px» header_text_shadow_horizontal_length_tablet=»0px» header_text_shadow_vertical_length_tablet=»0px» header_text_shadow_blur_strength_tablet=»1px» header_2_text_shadow_horizontal_length_tablet=»0px» header_2_text_shadow_vertical_length_tablet=»0px» header_2_text_shadow_blur_strength_tablet=»1px» header_3_text_shadow_horizontal_length_tablet=»0px» header_3_text_shadow_vertical_length_tablet=»0px» header_3_text_shadow_blur_strength_tablet=»1px» header_4_text_shadow_horizontal_length_tablet=»0px» header_4_text_shadow_vertical_length_tablet=»0px» header_4_text_shadow_blur_strength_tablet=»1px» header_5_text_shadow_horizontal_length_tablet=»0px» header_5_text_shadow_vertical_length_tablet=»0px» header_5_text_shadow_blur_strength_tablet=»1px» header_6_text_shadow_horizontal_length_tablet=»0px» header_6_text_shadow_vertical_length_tablet=»0px» header_6_text_shadow_blur_strength_tablet=»1px» box_shadow_horizontal_tablet=»0px» box_shadow_vertical_tablet=»0px» box_shadow_blur_tablet=»40px» box_shadow_spread_tablet=»0px»]

BIBLIOGRAFÍA

  1. Jemal A, Bray F, Melissa M, Ferlay J, Ward E, Forman D. Global cancer statistic. CA Cancer J Clin 2011; 61 (2): 69-90.
  2. Govindan R, Page N, Morgensztern D, Read W, Tierney R, Vlahiotis A, Spitznagel E, Piccirillo J. Changing epidemiology of small-cell lung cancer in the United States over the last 30 years: analysis of the surveillance, epidemiologic, and end results databases. J Clin Oncol 2006; 24: 4539-4544.
  3. Rosenfeld MR, Dalmau J. Diagnosis and management of paraneoplastic neurologic disorders. Curr Treat Options Oncol 2013. December 14 (4).
  4. Molina-Garrido M, Guillen-Ponce C, Martinez S and Guirado- Risueno M. Diagnosis and current treatment of neurological paraneoplastic syndromes. Clin Transl Oncol 2006;8:796-801.
  5. López Hernández MA. Síndromes neurológicos paraneoplásicos. Revisión bibliográfica. Med Int Mex 2012;28(3):269-277.
  6. Grativvol RS, Cavalcante WCP, Castro LHM, Nitrini R, Simabukuro MM. Updates in the diagnosis and treatment of paraneoplastic neurologic syndromes. Current oncology reports (2018) 20:92

[/et_pb_text][/et_pb_column][/et_pb_row][/et_pb_section]
Categorías
2º Premio Concurso 2018 Nº 2

Ejemplo de inmunoterapia clásica: Síndrome de los ojos bailarines en cárcinoma microcítico de pulmón

[et_pb_section fb_built=»1″ _builder_version=»3.22″ custom_padding=»0px|0px|37.9167px|0px»][et_pb_row _builder_version=»3.25″ background_size=»initial» background_position=»top_left» background_repeat=»repeat» custom_padding=»0px|0px|18.95px|0px»][et_pb_column type=»4_4″ _builder_version=»3.25″ custom_padding=»|||» custom_padding__hover=»|||»][et_pb_text admin_label=»Autores» _builder_version=»3.27.4″]Marina Merí Abad, Susana Barberó, Javier López Arqueros y Francisco de Asís Aparisi Aparisi.
[/et_pb_text][et_pb_toggle title=»Autores» closed_toggle_background_color=»#ffffff» icon_color=»#0c71c3″ _builder_version=»3.12.2″ title_text_color=»#0c71c3″ title_font=»||on||||||» title_text_align=»left» custom_margin=»0px|||» custom_padding=»0px|||» border_style_all=»none» border_color_bottom=»#0c71c3″ border_style_bottom=»solid»]Marina Merí Abad

Rol: Autora principal
Afiliación: MIR. Servicio de Oncología Médica, Hospital General Universitario de Valencia.
Correo electrónico: marinameri@gmail.com

Susana Barberó

Rol: Colaboradora
Afiliación: Servicio de Medicina Interna, Hospital de Requena (Valencia).

Javier López Arqueros

Rol: Colaborador
Afiliación: Servicio de Neurología, Hospital de Requena (Valencia)

Francisco de Asís Aparisi Aparisi

Rol: Supervisor
Afiliación: Médico Adjunto. Servicio de Oncología Médica, Hospital General Universitario de Valencia.
[/et_pb_toggle][et_pb_text admin_label=»Presentación del Caso» _builder_version=»4.5.1″ hover_enabled=»0″]

2º Premio, VI Concurso GIDO para Residentes: Casos Clínicos de Cáncer de Pulmón

INTRODUCCIÓN

El síndrome de opsoclonus-mioclonus es un síndrome caracterizado por movimientos oculares involuntarios que está asociado a síndromes paraneoplásicos, más frecuentemente asociado a neuroblastomas, sobretodo en la infancia, y en la edad adulta a casos de cáncer de pulmón microcítico. En este caso presentamos a una paciente con un síndrome opsoclonus puro paraneoplásico debido a un carcinoma microcítico de pulmón y destacamos la importancia de un abordaje multidisciplinar para el diagnóstico temprano y el tratamiento rápido, que marca la mejoría de la recuperación del déficit neurológico.

[rml_read_more]

CASO CLÍNICO

Anamnesis y antecedentes personales

La paciente se trata de una mujer de 68 años, fumadora de 48 paquetes/año, sin otros antecedentes médicos ni quirúrgicos de interés, que debuta con clínica de mareo, náuseas y vómitos.

Exploración física

A la exploración física, presenta un nistagmo horizonto-rotatorio en todas las direcciones, involuntario y sin otra focalidad neurológica, en concreto, sin movimientos de extremidades involuntarios, ataxia o alteraciones cognitivas (imagen 1).

[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2018/08/imagen-1.png» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_last_edited=»on|desktop» _builder_version=»3.23″][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 1″ _builder_version=»3.27.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||»]Imagen 1. Opsoclonus puro al diagnóstico
[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 2″ _builder_version=»3.27.4″]

Exploraciones complementarias

En las exploraciones complementarias, analíticamente no presenta alteraciones; en la radiografía de tórax, presenta una masa en el lóbulo superior derecho y en la tomografía axial computerizada (TAC) se presenta la masa junto con múltiples adenopatías en el hilio derecho (imagen 2). Se realizó una fibrobroncoscopia, que mostró una masa en la entrada del bronquio del lóbulo superior derecho, tomándose una biopsia, con resultado anatomopatológico de carcinoma microcítico de pulmón. Se realizó estudio extensión con TAC que fue negativo para enfermedad a distancia. Se realizó un TAC y una Resonancia magnética (RM) cerebrales, que no mostraron alteraciones morfológicas. Se completó el estudio con la realización de una punción lumbar. El análisis de Herpes virus 1 y 2 (VH1, VH2), Ebstein Barr (VEB), Citomegalovirus (CMV), Varicela-Zoster (VVZ) fue negativo. Los anticuerpos onconeuronales se estudiaron contra los antígenos Hu, Ri, Amfifisina, CV2, Ma2, Recoverina, SOX-1, Titin, GAD65, Tr (DNER), todos fueron negativos, excepto contra el antígeno Zic4, que resultó positivo.

 
[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2018/08/imagen-2.png» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_last_edited=»on|desktop» admin_label=»Imagen 2″ _builder_version=»3.23″][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 2″ _builder_version=»3.27.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||»]Imagen 2. TAC al diagnóstico: masa lóbulo superior derecho.
[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 3″ _builder_version=»3.27.4″]

Juicio diagnóstico

Síndrome puro de opsoclonus sin mioclonus como síndrome paraneoplásico secundario a carcinoma microcítico de pulmón estadio limitado.

Tratamiento y evolución

Ante este diagnóstico, se planteó la estrategia terapéutica de administrar el primer ciclo de Cisplatino-Etopósido. Se descartó aplicar radioterapia concomitante por perfomance status 3 secundario a la inestabilidad en la marcha y el mareo, que condicionaban un encamamiento las 24 horas con dependencia completa para actividades básicas de vida diaria.

Tras el primer ciclo, la paciente no mostró mejoría del opsoclonus. Secundariamente, recibió gammaglobulina intravenosa (0.5mg/kg/día) durante 5 días sin mejoría del síndrome, seguido de 5 días más de tratamiento con corticoides intravenosos (metilprednisolona 1 g/día), con el mismo resultado.

Dos semanas después de terminar el primer ciclo de quimioterapia y el tratamiento inmunomodulador, la paciente comenzó a mejorar. Evolucionó con una completa desaparición del opsoclonus al cabo de 3 semanas. Tras 3 ciclos de Cisplastino-Etopósico, el TAC mostró una respuesta parcial, llegando a administrarse 5 ciclos de quimioterapia. Posteriormente ante la mejoría clínica se pautó radioterapia radical secuencial, de la que se encuentra actualmente en curso con una performance status de 1.
[/et_pb_text][et_pb_text admin_label=»Discusión» _builder_version=»3.27.4″]

DISCUSIÓN

El síndrome opsoclonus-mioclonus es un desorden extremadamente infrecuente de la motilidad ocular. El opsoclonus, que es el único componente universal del síndrome, se caracteriza por sacudidas espontáneas, arrítmicas y conjugadas en todas las direcciones. A veces se añade el componente de mioclonus, que se caracteriza por breves choques involuntarios causados por la contracción o inhibición muscular. Este síndrome tiene diferentes causas en niños y en adultos. En la infancia, la más frecuente es el neuroblastoma. En adultos, puede deberse a infecciones virales, faringitis post-estreptocócicas, desórdenes metabólicos, metástasis o hemorragias intracraneales, aunque en un 20-40% de las ocasiones su origen es paraneoplásico [1]. El cáncer más asociado a este síndrome en la literatura es el carcinoma microcítico de pulmón, con una incidencia del 9% [1]. Esto se ha sugerido por las características neuroendocrinas de dicho tumor y su expresión de antígenos neuronales. También se ha descrito asociado a adenocarcinoma, cáncer de mama, carcinoma gástrico y linfoma.

Los síndromes paraneoplásicos neurológicos resultan de reacciones inmuno mediadas producidas por anticuerpos entre componentes del tumor y del sistema nervioso. Esto produce un efecto indirecto del tumor en el sistema central. La mayor parte de los síndromes paraneoplásicos que envuelven al sistema nervioso central normalmente preceden al diagnóstico del tumor [2]. Entre los síndromes neurológicos paraneoplásicos más frecuentes se encuentran el síndrome de Eaton-Lambert (3% de los pacientes con carcinoma microcítico de pulmón), miastenia gravis, la neuropatía sensitiva y la encefalitis límbica. Uno de los más infrecuentes es el síndrome opsoclonus mioclonus. En adultos, sólo hemos encontrado descripciones de casos en la literatura. Para su diagnóstico se han detectado varios autoanticuerpos: Hu; Yo; Ri; CV2; amfifisina; Ma1 / 2; SOX1 y GAD 65. No obstante la mayoría de pacientes son seronegativos. Más recientemente, se han descrito la detección de receptores celulares de proteínas sinápticas [3], lo cual sugiere que un mecanismo humoral está implicado también en su patogénesis. Actualmente, se está intentando encontrar marcadores moleculares para caracterizar los síndromes paraneoplásicos, como receptores de GABA en el cáncer de pulmón [4]. La edad a la que se produce el síndrome depende de su causa. La mayoría de los casos idiopáticos se producen a la edad de 40 años, mientras que los de origen paeaneoplásico se presentan en edades de 55 años o superiores. Otras características de los paraneoplásico es que están más asociados con el desarrollo de encefalopatía, un curso más severo del síndrome, y una menor eficacia del tratamiento inmunomodulador. En nuestro caso, se detectó el anticuerpo ZIc4, que en la literatura se ha descrito en la degeneración cerebelar paraneoplásica en el carcinoma microcítico de pulmón [5, 6], pero la incidencia de este síndrome es muy baja.

Respecto al tratamiento, dado que en adultos las referencias son escasas, podemos extrapolar de lo que sucede en la infancia. Este síndrome está bien descrito en la infancia (se conoce como síndrome de Kinsbourne) [7, 8, 9]. Se presenta como un síndrome paraneoplásico de Neuroblastoma, siendo su incidencia un 2-3% de los casos. El tratamiento está basado, por un lado, en el tratamiento del tumor (resección, quimioterapia o radioterapia) y por otro lado, en suprimir la respuesta inmune, con el uso de corticoesteroides (frecuentemente prednisolona 1-2mg/kg/dia hasta que los síntomas más pronunciados estén controlados y posteriormente reducir la dosis dependiendo del control sintomático). También se ha descrito el beneficio con inmunoglobulinas intravenosas. Otros tratamientos inmunomoduladores que han mostrado beneficio incluyen azatriopina, rituximab y ciclosporina. El pronóstico de los niños con neuroblastoma con síndrome opsoclonus-miolconus es mejor porque tienden a tener un tumor de menor grado histológico. El pronóstico neurológico, sin embargo, parece ser independiente del pronóstico oncológico [9)].

Respecto al tratamiento y evolución del síndrome en adultos, hay evidencia de que el tratamiento oncológico temprano y la inmunoterapia pueden ser beneficiosas especialmente si se instauran durante el tiempo de la progresión de los síntomas antes de que el déficit esté completamente establecido. Cisplatino-Etopósido es el régimen estándar de tratamiento para los pacientes con carcinoma microcitico de pulmón estadío limitado con radioterapia torácica concurrente. Estudios iniciales con quimioterapia combinada en estos pacientes, utilizaron régimenes con ciclofosfamida, doxorubicina y vincristina, seguido de radioterapia torácica secuencial. Estudios posteriores usaron etopósido de la misma forma secuencial y demostró una respuesta favorable y tasas de supervivencia con toxicidad relativamente aceptable [10]. Estos régimenes fueron comparados en un ensayo en el cual pacientes con estadío limitado y extendido eran asignados aleatoriamente a recibir ciclofosfamida, doxorubicina y vincristina versus cisplatino y etopósido versus la alternancia de estos régimenes [11]. 146 pacientes con estadio limitado, recibien radioterapia torácica entre 40 y 50 Gy después de 4 ciclos de quimioterapia. Los pacientes con estadio limitado, las tasas de respuesta a la quimioterapia inicial fueron significativamente mayores con cisplatino-etopósido (77%) y con ciclofosfamida-doxorubicina-vincristina alternado con cisplatino-etopósido(88%) comparado con cicofosfamida-doxorubicina-vincristina (51%); la supervivencia global fue similar en los tres régimenes (cisplatino-etopósido 11.7 meses; el régimen alternado 11.8 meses y ciclofosfamida-doxorubicina-vincristina 12.4 meses). Basado en estos estudios, se ha adoptado el régimen cisplatino-etopósido como el tratamiento estándar ya que resultaba en menor mielotoxicidad y era más sencillo de combinar con radioterapia torácica debido al menor riesgo de toxicidad mucosa y pulmonar. Desde el punto de vista oncológico, aunque la bibliografía es escasa, hay reportados casos y pequeñas series donde se describe la mejoría del déficit neurológico en los síndromes paraneoplásicos neurológicos con el régimen de Cisplatino-Etóposido como tratamiento, por un lado, debido al efecto inmunosupresor de la quimioterapia y por otro lado, porque el tratamiento exitoso del tumor reduce considerablemente el estímulo antigénico para el sistema inmune [12]. Respecto al tratamiento inmunoterápico, un porcentaje de pacientes puede remitir espontáneamente, pero aún así no se recomienda como estrategia la observación, dado el mal pronóstico que puede conllevar. La alternativa es una dosis inicial de 3 a 5 días de Metilprednisolona o Gammaglobulina. La plasmaféresis podría ser considerada en aquellos casos refractarios a los anteriores tratamientos. Como terapia sintomática se puede benzodiacepinas, gabapentina, ácido valproico y levetiracetam [13].

Como conclusión, el síndrome opsoclonus mioclonus es extremadamente infrecuente. Si lo hallamos en adultos, debemos buscar una neoplasia subyacente, pues es de origen paraneoplásico en un 20-40% de los casos. La neoplasia más frecuentemente asociada en el carcinoma microcítico de pulmón. El tratamiento recomendado está basado, por un lado y más importante, en el tratamiento de la neoplasia subyacente y, por otro lado, en la supresión del sistema inmune basado en gammaglobulinas intravenosas o en corticoides a altas dosis.
[/et_pb_text][et_pb_text admin_label=»Bibliografía» _builder_version=»3.27.4″]

BIBLIOGRAFÍA

  1. Gozzard P, Woodhall M, Chapman C, Nibber A, Waters P, Vincent A et al. Paraneoplastic neurologic disorders in small cell lung carcinoma. Neurology. 2015;85(3):235-239.
  2. Nadal E, Bruna J, de Olza M, Antonio M, Cardenal F. Paraneoplastic Opsoclonus-Myoclonus Syndrome as a New and Single Manifestation of Relapsing Disease in a Patient with Small Cell Lung Cancer. Journal of Thoracic Oncology. 2011;6(5):968-969.
  3. Matsumoto, H., Ugawa, Y. Paraneoplastic opsoclonus-myoclonus síndrome: a review. Brain and nerve. 2010: 62(4):365-9
  4. Armangué T, Sabater L, Torres-Vega E, Martínez-Hernández E, Ariño H, Petit-Pedrol M et al. Clinical and Immunological Features of Opsoclonus-Myoclonus Syndrome in the Era of Neuronal Cell Surface Antibodies. JAMA Neurology. 2016;73(4):417.
  5. Sabater L, Höftberger R, Boronat A, Saiz A, Dalmau J, Graus F. Antibody Repertoire in Paraneoplastic Cerebellar Degeneration and Small Cell Lung Cancer. PLoS ONE. 2013;8(3):e60438.
  6. Sabater L, Bataller L, Suárez-Calvet M, Saiz A, Dalmau J, Graus F. ZIC antibodies in paraneoplastic cerebellar degeneration and small cell lung cancer. Journal of Neuroimmunology. 2008;201-202:163-165.
  7. Veneselli E, Conte M, Biancheri R, Acquaviva A, De Bernardi B. Effect of steroid and high-dose immunoglobulin therapy on opsoclonus-myoclonus syndrome occurring in neuroblastoma. Medical and Pediatric Oncology. 1998;30(1):15-17.
  8. Petruzzi M, de Alarcon P. Neuroblastoma-associated opsoclonus-myoclonus treated with intravenously administered immune globulin G. The Journal of Pediatrics. 1995;127(2):328-329.
  9. Gambini C1, Conte M, Bernini G, Angelini P, Pession A, Paolucci P, Donfrancesco A, Veneselli E, Mazzocco K, Tonini GP, Raffaghello L, Dominici C, Morando A, Negri F, Favre A, De Bernardi B, Pistoia V. Neuroblastic tumors associated with opsoclonus-myoclonus syndrome: histological, immunohistochemical and molecular features of 15 Italian cases. Virchows Arch 2003; 442 (6): 555-62.
  10. Evans W, Shepherd F, Feld R, Osoba D, Dang P, Deboer G. VP-16 and cisplatin as first-line therapy for small-cell lung cancer. Journal of Clinical Oncology. 1985;3(11):1471-1477.
  11. Fukuoka M, Furuse K, Saijo N, Nishiwaki Y, Ikegami H, Tamura T et al. Randomized Trial of Cyclophosphamide, Doxorubicin, and Vincristine Versus Cisplatin and Etoposide Versus Alternation of These Regimens in Small-Cell Lung Cancer. JNCI Journal of the National Cancer Institute. 1991;83(12):855-861.
  12. Sreter KB, Barisic B, Barisic Kutija M, Kukulj S, Samarzija M. Synchronous Adie’s syndrome and type 1 antineuronal nuclear antibody (anti-Hu)-related paraneoplastic neurological syndromes as predictors of complete response in limited-stage small-cell lung cancer: A case report. Molecular and Clinical Oncology. 2017;6(6):921-924. doi:10.3892/mco.2017.1248.
  13. Klaas JP, Ahlskog JE, Pittock SJ, Matsumoto JY, Aksamit AJ, Bartleson JD, Kumar R, McEvoy KF, McKeon A.. Adult-onset Opsoclonus-Myoclonus Syndrome. Arch Neurol. 2012;69(12):1598-1607.

[/et_pb_text][/et_pb_column][/et_pb_row][/et_pb_section]
Categorías
Concurso 2018 Finalista Nº 2

Historia de una hipertensión maligna

[et_pb_section fb_built=»1″ _builder_version=»3.22″ custom_padding=»0px|0px|37.9167px|0px»][et_pb_row _builder_version=»3.25″ background_size=»initial» background_position=»top_left» background_repeat=»repeat» custom_padding=»0px|0px|18.95px|0px»][et_pb_column type=»4_4″ _builder_version=»3.25″ custom_padding=»|||» custom_padding__hover=»|||»][et_pb_text admin_label=»Autores» _builder_version=»3.27.4″]Raquel Ten Benajes, María Arnal Rondán y Alfredo Sánchez Hernández
[/et_pb_text][et_pb_toggle title=»Autores» closed_toggle_background_color=»#ffffff» icon_color=»#0c71c3″ _builder_version=»3.12.2″ title_text_color=»#0c71c3″ title_font=»||on||||||» title_text_align=»left» custom_margin=»0px|||» custom_padding=»0px|||» border_style_all=»none» border_color_bottom=»#0c71c3″ border_style_bottom=»solid»]Raquel Ten Benajes

Rol: Autora principal
Afiliación: MIR. Servicio de Oncología Médica, Consorcio H. Provincial de Catellón.
Correo electrónico: raqueltenbenajes@gmail.com

María Arnal Rondán

Rol: Colaboradora
Afiliación: MIR. Servicio de Oncología Médica, Consorcio H. Provincial de Catellón.

Alfredo Sánchez Hernández

Rol: Supervisor
Afiliación: Jefe de Sección, Servicio de Oncología Médica, Consorcio H. Provincial de Catellón.
[/et_pb_toggle][et_pb_text admin_label=»Presentación del Caso» _builder_version=»4.5.1″ hover_enabled=»0″]

Finalista, VI Concurso GIDO para Residentes: Casos Clínicos de Cáncer de Pulmón

INTRODUCCIÓN

Paciente de 54 años, inicia con clínica de HTA y edemas en MMII de 2 meses de evolución. Ante empeoramiento de la sintomatología acude al servicio de urgencias, objetivándose hipopotasemia severa, debut diabético y alcalosis metabólica. Ingresa para estudio y tras diversas pruebas complementarias, se diagnostica de carcinoma microcítico de pulmón causante del Síndrome de Cushing ACTH dependiente. El paciente precisa en diversas ocasiones valoración por UCI para monitorización cardíaca y por distres respiratorio. Tras mejoría de dichas complicaciones se traslada al servicio de oncología médica iniciando quimioterapia paliativa recibiendo dos ciclos, con empeoramiento progresivo siendo finalmente exitus.

[rml_read_more]

CASO CLÍNICO

Paciente de 54 años sin alergias conocidas, fumador de 30 a/p y sin otros antecedentes de interés, que acude al servicio de urgencias en Agosto del 2017 por presentar aumento de edemas en MMII, clínica cardinal diabética ( polidipsia, poliuria y polifagia), y debilidad muscular generalizada de 3 semanas de evolución.

El paciente refiere aparición de edemas en MMII en Mayo del 2017, por lo que consultó a su médico de familia que tras detectar HTA pauta tratamiento antihipertensiva, solicita radiografía de tórax sin hallazgos reseñables y de deriva al cardiólogo. En la exploración clínica en urgencias destaca únicamente edemas con fóvea en MMII de +++/+++.

En cuanto a las pruebas complementarias destacaba: Gl 529mg/dl, K 2.02mg/dL y BNP 4437pg/dL. En la gasometría venosa destaca pH 7.619 y HCO3 58 mEq/L. En el sedimento de orina: Glucosuria y cuerpos cetónicos y en radiografía de tórax: mínimo pinzamiento de seno costo frénico bilateral. Cardiomegalia global

Ante los resultados de las pruebas complementarias compatibles con debut diabético, con hipopotasemia severa, alcalosis metabólica junto con la clínica de insuficiencia cardiaca se decide ingreso a cargo de Medicina Interna para estudio.

Durante el ingreso persiste la hipopotasemia severa (precisando ingreso en UCI para monitorización cardiaca y reposición de K por vía central) que en un primer momento se considera de etiología multifactorial (diuréticos de asa, tiazidas, insulina…) y descartándose hiperaldosteronismo primario ( tras objetivar analítica de Julio del 2017 realizada por su médico de familia, con valorares normales para la aldosterona, concentración de renina y cociente de aldosterona/renina) se buscan otras causas de hipopotasemia severa:

Analítica ordinaria ( sangre y orina): TSH 0.214 y T4L 1.2, HbA1c 10%, Cortisol basal >50mcg/dl, ACTH 320pg/ml, Cortisol tras frenacion 1mg Dexametasona > 50mcg/dl, Cortisol tras frenación 8mg Dexametasona >50mcg/dl y Cortisoluria 11200mcg/dia

Ante estos resultados analíticos, se diagnostica de síndrome de Cushing ACTH dependiente de origen ectópico. Por lo que se solicita:

  • TAC TAP donde se objetiva nódulo en LSD de 1.9 cm y conglomerado adenopático mediastínico. Se observa gandulas adrenales aumentadas de tamaño de forma bilateral, que pueden corresponder a hiperplasia pero dado el contexto no se puede descartar afectación metastásica (Imagen 1)


[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2018/08/imagen-1-1-1.jpg» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_last_edited=»on|desktop» _builder_version=»3.23″][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 1″ _builder_version=»3.27.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||»]Imagen 1. TAC TAP inicial.
[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 2″ _builder_version=»3.27.4″]RMN CEREBRAL: probable microadenoma hipofisario localizado en la mitad posterior derecha de la glándula
FIBROBRONCOSCOPIA : sin observarse lesiones endobronquiales. BAS y PAAF de adenopatías paratraqueales con resultado citológico negativo para malignidad. Se presenta en comité de tumores toráricos y se decide realizar EBUS mediante el cual se punciona masa y adenopatías 11Rs con resultado de citología compatible con carcinoma microcítico de pulmón. IHQ: CK 7, TTF1 y cromogranina positivo

Dada la inestabilidad del paciente, se decide conjuntamente, con el servicio de Endocrinología, iniciar tratamiento con Ketoconazol. Pese al incremento hasta dosis máximas, no se consigue la normalización de hipocalemia ni hiperglucemia.
El paciente en todo momento precisa suplementos de K a dosis altas endovenosas, por lo que requiere acceso venoso central que finalmente se retira ante sospecha de infección y se inicia tratamiento con Linezolid. A las 48h de iniciar antibioterapia presenta empeoramiento respiratorio brusco y ante la sospecha de TEP se solicita Angio-TAC que se descarta dicha entidad pero se objetiva empeoramiento radiología con importante aumento de áreas parcheada en vidrio deslustrado distribuidas de forma lateral y difusa, asociado a pequeñas condensaciones bilaterales (imagen 2). Se plantea el diagnostico diferencial entre linfangitis pulmonar carcinomatosa, etiología infecciosa y distres respiratorio.
[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2018/08/imagen-2-1-1.jpg» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_last_edited=»on|desktop» admin_label=»Imagen 2″ _builder_version=»3.23″][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 2″ _builder_version=»3.27.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||»]Imagen 2. Angio-TAC a las 48 horas de iniciar antibioticoterapia.
[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 3″ _builder_version=»3.27.4″]Dada la rápida progresión, junto con la elevación de reactantes de fase aguda la impresión diagnóstica es que se trate de origen infeccioso versus distres respiratorio. Es valorado por UCI, inicia VMNI con CPAP en sala de hospitalización evolucionando favorablemente pudiéndose retirar VMNI a los 5 días y disminuyendo paulatinamente los requerimientos de FiO2 hasta mantener SpO2 94% con GN 2l/min.

A lo largo del ingreso el paciente presenta deterior físico importante predominando miopatía proximal secundaria al síndrome de Cushing que condiciona encamamiento y sedestación. Una vez alcanzada una relativa estabilidad del paciente, es valorado por el servicio de Oncología Médica para iniciar tratamiento oncológico específico.

Inicia tratamiento con quimioterapia según esquema CBDCA/Etoposido y ante las lesiones indeterminadas que se describen en las glándulas adrenales se decide completar estudio de extensión mediante un TAC craneal que demuestra ausencia de hallazgos patológicos y RMN abdominal donde se objetiva afectación metastásica a nivel hepático, adrenal bilateral y posiblemente vertebral ( imagen 3)
[/et_pb_text][et_pb_image src=»https://produccion.quois.es/wp-content/uploads/2018/08/imagen-3-1-1.jpg» alt=»Figura 1. La parte superior muestra el PET-TAC de reevaluación de enero 2017 en el que se objetiva respuesta metabólica con respecto al PET-TAC inicial de septiembre 2016 situado en la parte inferior de la imagen.» show_in_lightbox=»on» align_tablet=»center» align_last_edited=»on|desktop» admin_label=»Imagen 3″ _builder_version=»3.23″][/et_pb_image][et_pb_text admin_label=»Leyenda Figura 3″ _builder_version=»3.27.4″ background_layout=»dark» custom_margin=»0px|||» custom_padding=»0px|||»]Imagen 3. RMN abdominal donde se objetiva afectación metastásica a nivel hepático, adrenal bilateral y posiblemente vertebral
[/et_pb_text][et_pb_text admin_label=»Presentación del Caso 4″ _builder_version=»3.27.4″]Tras 2 ciclos de tratamiento durante los cuales el paciente permanece en todo momento ingresado, sin mejoría clínica ni analítica, se solicita TAC torácico de control donde se objetiva un crecimiento del nódulo LSD (36x58mm y previamente 1.9 cm) sin cambios significativos en el resto de lesiones.

A los pocos días, el paciente presenta empeoramiento clínico con aumento de disnea y aumento de anasarca que no responde al ajuste de tratamiento médico y con empeoramiento paulatino falleciendo finalmente.
[/et_pb_text][et_pb_text admin_label=»Discusión» _builder_version=»3.27.4″]

DISCUSIÓN

Entre las manifestaciones más interesantes en la evolución de un cáncer, se encuentran las secundarias a la producción de hormonas que provocan síndromes paraneoplásicos clínicos diferenciados. Esta puede ser debida a la hipersecreción de la hormona que provoca fisiológicamente la célula tumoral afectada (ej calcitonina en el cáncer medular de tiroides) o secundaria a una producción “ectópica” de una célula que en condiciones normales no lo hace. Un ejemplo de estas hormonas es la corticotropina (ACTH) y es producida por un amplio espectro de tumores neuroendocrinos entre los que se encuentra el carcinoma microcítico de pulmón.

El síndrome de Cushing endógeno es una entidad muy poco frecuente. Su incidencia es de 2-4 casos por millón de habitantes y año. No obstante, hay que tener en cuenta la probable infravaloración de los causados por secreción ectópica de ACTH ya que la incidencia del carcinoma microcítico de pulmón (causante del 50% de los síndromes de Cushing ectópicos) es de 33.000 casos por millón de habitantes/año, y que al menos el 1% de estos tumores producen ACTH (1)
El interés por este caso destaca sobre todo en el debut de la enfermedad, ya que esta se presenta con clínica de HTA, hipocalemia, hiperglucemia, alcalosis metabólica y edemas en MMII. Al tratarse de una entidad tan poco frecuente y con una clínica muy inespecífica es complicado su diagnóstico.

La secreción inapropiada de ACTH, es una causa importante de morbilidad y mortalidad en ciertos tipos de neoplasias, por lo que su pronto y correcto diagnostico es indispensable para iniciar cuanto antes tratamiento oncológico (5). Ante la sospecha de dicha etiología, se debe solicitar cortisol plasmático y urinario así como ACTH en plasma, la elevación de estos parámetros nos confirmará que nos encontramos ante SC ACTH dependiente. Para discernir si de origen ectópico o hipofisario, se utilizan los test de frenación con dexametasona 8mg . En el caso que aquí se presenta, objetivamos que tras administrar la dexametasona , el cortisol plasmático sigue siendo elevado por lo que nos hace sospechar que se trate de una secreción de localización ectópica (2, 3), tal como nos confirman posteriormente las pruebas radiológicas.

Los pacientes con carcinoma microcítico de pulmón rápidamente progresivo y síndrome de ACTH ectópico, requieren la necesidad de iniciar la quimioterapia tan pronto sea posible. Desafortunadamente, estos pacientes debido a la elevadas cifras de cortisol y ACTH no solo son muy susceptibles a las infecciones oportunistas (por lo que se debe iniciar tratamiento profiláctico para Pneumocistis carinii )(5) sino también a las alteraciones metabólicas ( hipocalemía severa, alcalosis metabólica) con compromiso de la vida del paciente. Por lo tanto, el hecho de iniciar tratamiento con quimioterapia o retrasarlo hasta la normalización de las cifras de cortisol, supone un dilema médico. Entre los posibles tratamientos farmacológicos iniciales, se encuentra el Ketoconazol dado su conocido papel como inhibidor de la secreción de cortisol. Se efecto es reversible puesto que su efecto desaparece a las 8-16h. Los estudios demuestran la utilidad de KC a dosis de 200-400mg/8h se consigue en un 70% de los casos la normalización rápida y mantenida. Uno de los efectos adversos más importantes es la insuficiencia suprarrenal debido a la efectividad inmediata del KC o fenómeno de escape que exige vigilar el cortisol plasmático, urinario y ACTH para asociar hidrocortisona o modificar la dosis (4).


[/et_pb_text][et_pb_text admin_label=»Bibliografía» _builder_version=»3.27.4″]

BIBLIOGRAFÍA

  1. Marcos Lahera Vargas, César Varela da Costa. Prevalencia, etiología y cuadro clínico del índrome de Cushing Prevalence, etiology and clinical findings of Cushing’s síndrome. Endocrinol Nutr 2009;56:32
  2. Lynnette k Nieman. Establishing the cause of Cushing’s síndrome. Uptodate
  3. Lynnette k Nieman. Overview of the treatment of Cushing’s syndrome. Uptodate
  4. Alfonso Leal-Cerroa, Alfonso Soto Morenoa, Miguel Angel Mangasa, Antonio León Justela, Susan Webb. Tratamiento farmacológico y seguimiento del síndrome de Cushing. Endocrinol Nutr 2009;56:187-94
  5. Sai-Ching Jim Yeung, MD, PhD and Robert F. Gagel, MD. Endocrine Paraneoplastic Syndromes (“Ectopic” Hormone Production) Holland-Frei Cancer Medicine. 6th edition.

[/et_pb_text][/et_pb_column][/et_pb_row][/et_pb_section]